Descenso crioscópico

(Depresión del punto de congelación, ΔTf)

Transcripción IPA: [de(s)ˈsen.so kɾjo(s)ˈko.pi.ko]

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

El descenso crioscópico es una propiedad coligativa termodinámica por la cual la temperatura de transición de fase líquida a sólida de un solvente disminuye de manera directamente proporcional a la molalidad de los solutos no volátiles disueltos en él. En sistemas bioalimentarios acuosos, la presencia de azúcares mono y disacáridos (glucosa, fructosa, sacarosa), sales inorgánicas (NaCl, KCl) y polioles perturba la formación de la red cristalina hexagonal regular del hielo (espacio de red Ih), obligando a remover una mayor cantidad de energía térmica para alcanzar el equilibrio termodinámico entre el potencial químico del agua líquida y el agua sólida.

En la alta pastelería y formulación de helados de vanguardia (gelato molecular, sorbetes hiperconcentrados y emulsiones congeladas saladas), el control matemático del descenso crioscópico determina la fracción de agua congelable versus el agua que permanece en estado de solución vítrea o líquida a temperaturas de servicio (-10 °C a -18 °C). La manipulación rigurosa del Poder Anticongelante (PAC, indexado convencionalmente a la sacarosa con PAC = 1.0) gobierna la dureza reológica, la deformabilidad plástica, el tiempo de fundido oral (meltdown profile) y la inhibición del fenómeno de recristalización y coalescencia de cristales de hielo.

II. Etimología e Historia Gastronómica

El fenómeno físico fue cuantificado experimentalmente por el químico francés François-Marie Raoult entre 1882 y 1888, quien enunció que la depresión del punto de fusión de soluciones diluidas depende exclusivamente de la concentración molar de soluto y no de su naturaleza química. Esta aproximación empírica fue integrada por Jacobus Henricus van 't Hoff en 1886 dentro del marco fundamental de la termodinámica química moderna, introduciendo el factor adimensional de disociación iónica (factor i de van 't Hoff) y valiéndose del primer Premio Nobel de Química en 1901.

A finales del siglo XX, científicos pioneros de la gastronomía molecular como Nicholas Kurti y Hervé This rescataron estas formulaciones para estudiar la cinética de congelación criogénica con nitrógeno líquido y la estabilización de microcristales de hielo. Posteriormente, teóricos del helado artesanal científico como Angelo Corvitto y chefs de vanguardia como Ferran Adrià tradujeron la ley de Raoult al sistema técnico de PAC/POD, estandarizando matrices de pacosado y texturizadores criogénicos capaces de mantener esferificaciones y cremas heladas con consistencia cremosa y sin aspereza a temperaturas subcero.

III. Ciencia Culinaria y Bioquímica

A nivel molecular, el descenso del punto de congelación obedece a la disminución del potencial químico del agua en fase líquida (μliq) respecto al potencial químico del hielo puro (μsol). Al introducir moléculas de soluto, la entropía molar de la solución líquida se incrementa, exigiendo una menor temperatura para que se satisfaga la condición de coexistencia de fases μliq(T, P) = μsol(T, P). Matemáticamente, en soluciones ideales o moderadamente diluidas, el fenómeno se rige por la ecuación diferencial de van 't Hoff derivada de la relación de Clausius-Clapeyron: ΔTf = Kf · m · i, donde Kf es la constante crioscópica del agua (1.853 a 1.86 K·kg/mol), m es la concentración molal del soluto (mol soluto / kg de agua) e i representa el factor de van 't Hoff (i = 1 para solutos no electrolíticos como sacarosa y glucosa; i ≈ 1.9 para sales binarias fuertemente ionizadas como NaCl a diluciones culinarias).

En mezclas complejas hiperconcentradas de heladería, el cálculo termodinámico se amplía a la determinación del agua congelada como función de la temperatura mediante la ecuación de Gibbs-Helmholtz y la reducción de la actividad de agua (aw). A medida que la temperatura desciende por debajo de 0 °C, el agua pura cristaliza selectivamente, provocando la crio-concentración progresiva de la fase no congelada (freeze-concentration). Esto eleva la concentración molal efectiva de azúcares y sales hasta alcanzar la concentración del estado vítreo máximo (Cg'), donde la fase líquida residual experimenta una transición vítrea a Tg' (típicamente entre -32 °C y -42 °C), momento en el cual la difusión macromolecular se colapsa cinéticamente y la viscosidad supera los 10^12 Pa·s, deteniendo el crecimiento de los cristales de hielo.

IV. Protocolo de Ejecución y Precisión Técnica

Para el diseño de una base de sorbete técnico de precisión en obrador de I+D: Pesar con precisión de 0.01 g en balanza analítica los solutos según su PAC específico: sacarosa (PAC = 1.0, Mw = 342.3 g/mol), dextrosa monohidratada (PAC = 1.9, Mw = 198.2 g/mol), trehalosa (PAC = 1.0, Mw = 342.3 g/mol) e inulina de cadena larga (PAC ≈ 0.05 a 0.1, Mw > 5000 Da) para estructuración sólida sin reducción crioscópica. Determinar los sólidos solubles totales (°Brix) mediante un refractómetro digital con compensación automática de temperatura (ATC) y verificar la osmolaridad total calculando un PAC acumulado objetivo entre 240 y 320 g equivalentes de sacarosa por kg de agua, dependiendo de la temperatura diana de la vitrina (-12 °C o -18 °C).

Homogeneizar la dispersión utilizando un dispersor rotor-estátor de alto cizallamiento (Ultra-Turrax) a 10000 rpm durante 180 segundos. Pasteurizar a 85.0 °C en baño termostático con agitación magnética continua y enfriar rápidamente a 4.0 °C en abatidor de temperatura para un período de maduración lipídico-proteica de 6 a 12 horas. Medir el punto de congelación inicial (Freezing Point, Tf) mediante un crióscopo de termistor de precisión osmométrica (lectura directa con resolución de ±0.001 °C). Congelar en máquina mantecadora continua con control de par motor o congelar en vasos de acero a -28 °C para procesado posterior en micro-fresadora criogénica (Pacojet) a 1.0-1.2 bar de presión de aire, garantizando un tamaño medio de cristal de hielo inferior a 25-30 μm.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Sobredosificación de monosacáridos (dextrosa, fructosa) o sales: eleva el PAC total por encima de 400 g/kg, provocando un descenso crioscópico excesivo que impide la formación adecuada del esqueleto cristalino a -14 °C; la masa resulta viscosa, semilíquida y con colapso estructural inmediato al emplatar.

Error #2

Infradosificación de solutos con PAC deficiente: provoca una cristalización temprana descontrolada donde el agua libre cristaliza masivamente por encima de -2 °C; genera una matriz pétrea, quebradiza y una textura arenosa desagradable debida al crecimiento de cristales de hielo que superan los 55 μm de diámetro medio.

Error #3

Fluctuaciones térmicas durante la conservación (abuso de temperatura entre -18 °C y -12 °C): inducen ciclos continuos de fusión y resolidificación guiados por la ley de Ostwald (maduración de Ostwald), donde los microcristales de hielo se disuelven y depositan sobre cristales más grandes, destruyendo la sensación sedosa y generando sinéresis en el fundido.

Malla Viva Editorial MomenFress

Dónde cobra vida «Descenso crioscópico» en nuestra web

Recetas, bodegas, quesos y queserías D.O.P., tratados científicos y grandes chefs donde este concepto se aplica en la práctica.

1 publicación relacionada

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.

Enzimas proteolíticas endógenas

Enzimas proteolíticas endógenas

[enˈzimas pɾoteoˈlitikas enˈdoxenas]

Las enzimas proteolíticas endógenas son biocatalizadores peptídicos preexistentes en el citosol y orgánulos del tejido muscular animal, cuya función post-mortem primaria es la hidrólisis selectiva de uniones peptídicas específicas en proteínas miofibrilares y del citoesqueleto. Las dos familias enzimáticas dominantes en la maduración y terneza cárnica son las calpaínas (cisteín-proteasas neutras dependientes de iones Ca²⁺ citoplasmáticos) y las catepsinas (hidrolasas ácidas de origen lisosomal, destacando las catepsinas B, D, H y L). En gastronomía de precisión y maduración avanzada (dry aging / wet aging), estas enzimas dirigen la proteólisis del citoesqueleto celular degradando titina, nebulina, desmina y troponina T, debilitando la rigidez sarcomérica sin romper masivamente las cadenas gruesas de miosina ni la actina. Esta acción controlada produce un ablandamiento textural exponencial, incrementa el agua retenida por capilaridad y libera pequeños péptidos sapídicos y aminoácidos libres (como glutamato y arginina) inductores de sabor umami de alta intensidad.

Escala Scoville

Escala Scoville

[esˈka.la skoˈβil / ˈskoʊ.vɪl jiːts]

La Escala Scoville es un sistema psicofísico y cinético-analítico de medición empírica diseñado para cuantificar el grado de pungencia o quimioestesis producido por los capsaicinoides presentes en especies del género Capsicum y sus derivados gastronómicos. Expresada formalmente en Unidades de Calor Scoville (SHU, por sus siglas en inglés), esta magnitud representaba originalmente el factor de dilución volumétrica másico límite necesario para que una solución azucarada en agua desactivara por completo la percepción de picante en las terminaciones nociceptivas de un panel entrenado de cinco catadores humanos expertos (umbral psicofísico absoluto). En la ciencia de los alimentos contemporánea, la escala ha dejado de ser una prueba hedónico-sensorial subjetiva para transformarse en una medida normalizada vinculada directamente a la concentración ponderal de alcaloides determinada por cromatografía líquida de alta resolución (HPLC / ASTA Método 21.0). En esta conversión termodinámica y analítica rigurosa, 1 parte por millón (1 mg/kg) de capsaicinoides totales deshidratados equivale a aproximadamente 16 Unidades Scoville (o 16.1 SHU según el factor canónico para capsaicina pura a 1.6 × 10⁷ SHU), constituyendo el parámetro fundamental de ingeniería de menús para predecir la saturación de los canales TRPV1 trigeminales y balancear la intensidad de maceraciones, destilados y salsas de alta gastronomía.

Esferificación inversa

Esferificación inversa

[es.fe.ɾi.fi.kaˈsjon imˈbeɾ.sa]

La esferificación inversa es una técnica de estructuración hidrocoloide hidrófila basada en la reticulación iónica interfacial difusional de cadenas aniónicas de alginato de sodio inducida por cationes divalentes de calcio (Ca²⁺) procedentes del núcleo alimentario. A diferencia de la variante directa, el gradiente electroquímico de difusión iónica migra desde el interior del núcleo hidrosoluble hacia el baño circundante de polisacáridos, deteniendo inmediatamente la polimerización y el engrosamiento de la membrana tras el lavado con agua pura. Termodinámicamente, este fenómeno genera una membrana viscoelástica semipermeable caracterizada por un módulo elástico de almacenamiento (G') predominante sobre el módulo de pérdida (G''), con espesores controlables de entre 80 y 350 μm. Organolépticamente, preserva una matriz interna totalmente líquida, estable térmicamente y exenta de gelificación progresiva a lo largo del almacenamiento, garantizando una liberación súbita y homogénea de precursores de aroma y solutos sapídicos bajo compresión lingual.

Fuerza Iónica

Fuerza Iónica

/ˈfweɾ.sa ˈjo.ni.ka/

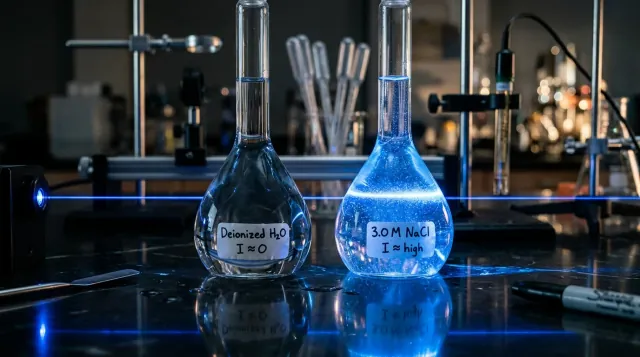
La fuerza iónica (simbolizada habitualmente por la letra I o µ) es una magnitud fisicoquímica fundamental que cuantifica la concentración total y la intensidad del campo electrostático generado por todos los iones disueltos en una disolución acuosa. A diferencia de la molaridad simple, esta propiedad matemática pondera el cuadrado de la valencia de cada especie iónica presente, determinando el espesor de la doble capa electrostática (longitud de Debye) que apantalla las cargas eléctricas superficiales de coloides, lípidos y macromoléculas biológicas. En la arquitectura culinaria de alta precisión, la fuerza iónica es la variable reguladora que dicta la transición entre la solubilización y la agregación de proteínas (mecanismos de salting-in y salting-out), la dispersión y floculación de emulsiones lipídicas, la capacidad de hidratación y esponjamiento del tejido muscular cárnico y la retención de agua en geles de polisacáridos aniónicos como el alginato o el gellan. Una alteración milimolar en la fuerza iónica puede transformar una crema sedosa en una emulsión desestabilizada o un gel quebradizo en una dispersión coloidal líquida.

Fuerzas de Van der Waals

Fuerzas de Van der Waals

[ˈfweɾ.sas ˈban deɾ ˈbals]

Las fuerzas de Van der Waals son interacciones electrodinámicas atractivas o repulsivas de corto a medio alcance que se producen entre átomos, moléculas neutras y agregados supramoleculares. Se subdividen mecanísticamente en tres componentes dipolares fundamentales: las fuerzas de orientación dipolo permanente-dipolo permanente (Keesom), las fuerzas de inducción dipolo permanente-dipolo inducido (Debye) y las ubicuas fuerzas electrodinámicas de dispersión por fluctuación cuántica de dipolos instantáneos (London). En gastronomía de alto nivel y física del alimento, las fuerzas atractivas de Van der Waals representan la fuerza motriz termodinámica universal que impulsa a las gotas lipídicas, micelas coloidales y proteínas desnaturalizadas a unirse físicamente. Mientras que las fuerzas electrostáticas y estéricas operan como la barrera protectora de repulsión, las fuerzas de Van der Waals actúan constantemente favoreciendo la agregación, cristalización de grasas, gelificación hidrofóbica y compactación estructural de purés finos y espumas, definiendo la consistencia plástica de mantequillas artesanales y la cremosidad de chocolates templados.