Desnaturalización Proteica por Urea

(Caotropismo por Agentes Desorganizadores)

Transcripción IPA: /des.na.tu.ɾa.li.saˈθjon poɾ uˈɾe.a/

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

La desnaturalización por urea es una transición conformacional no enzimática ni térmica mediada químicamente, en la cual concentraciones molares elevadas de urea (típicamente 6.0 a 8.0 M) provocan el colapso del estado nativo de una proteína globular hacia un estado desplegado de ovillo aleatorio (random coil). Este fenómeno cursa con la ruptura masiva de puentes de hidrógeno intramoleculares, la perturbación drástica del efecto hidrofóbico interno y la exposición irreversible o reversible de residuos peptídicos apolares al medio acuoso.

En la ciencia de los alimentos y la gastronomía molecular de investigación, este mecanismo es el modelo arquetípico para la elucidación del plegamiento proteico, la desestructuración controlada de redes de queratina o colágeno refractarias y el estudio del secuestro y biodisponibilidad de aromas hidrofóbicos. En ingredientes no convencionales o marinos (como el tejido muscular de condrictios: tiburón y raya), la urea endógena actúa como un agente plastificante natural que condiciona severamente la retención de agua, la formación de geles cárnicos y la emanación amoniacal post-mortem si no se gestiona bioquímicamente.

II. Etimología e Historia Gastronómica

La urea fue sintetizada inorgánicamente por primera vez en 1828 por el químico alemán Friedrich Wöhler a partir de cianato de amonio, hito que demolió la teoría del vitalismo en la química orgánica. A mediados del siglo XX, los pioneros de la biofísica molecular Walter Kauzmann y Charles Tanford utilizaron la urea y el cloruro de guanidinio como herramientas analíticas maestras para cuantificar la estabilidad termodinámica de las proteínas globulares.

El estudio de la desnaturalización inducida por urea permitió deducir la magnitud energética real de los puentes de hidrógeno peptídicos y el papel central de la hidrofobicidad en la arquitectura biológica. En la gastronomía culinaria histórica y de vanguardia, su comprensión ha sido vital para el perfeccionamiento de técnicas tradicionales de fermentación prolongada (como el Hákarl islandés, que degrada de forma controlada concentraciones masivas de urea endógena en tiburón boreal) y en el desarrollo de técnicas de desdoblamiento conformacional de subproductos ricos en colágeno insoluble para la extracción ultraeficiente de gelatina.


III. Ciencia Culinaria y Bioquímica

El mecanismo físico-químico del desplegamiento por urea opera a través de dos vías sinérgicas: el mecanismo directo y el indirecto. En el mecanismo directo, las moléculas de urea (H2N-CO-NH2), al ser dipolos fuertemente polarizables con grupos donores y aceptores de puentes de hidrógeno, se intercalan con avidez en el esqueleto polipeptídico (-C=O···H-N-), superando en afinidad a los enlaces de hidrógeno nativos (con una disminución de la energía libre conformacional ΔGconf = ΔGH₂O - m[Urea], donde m es el valor de cooperatividad en kJ·mol^-1·M^-1). Simultáneamente, la urea interactúa favorablemente con las cadenas laterales aromáticas y alifáticas a través de fuerzas de dispersión de van der Waals.

En el mecanismo indirecto, la adición de 8 M de urea reorganiza la red tetraédrica del solvente circundante, reduciendo la penalización entrópica requerida para crear cavidades de solvatación alrededor de los residuos no polares (disminuye la tensión interfacial hidrofóbica). Como resultado, la constante de equilibrio de desnaturalización (KD = [Desplegado] / [Nativo]) se dispara logarítmicamente. La proteína experimenta un incremento drástico en su radio hidrodinámico (Rh), una caída completa en la elipticidad molar en el rango de 200-222 nm medible por dicroísmo circular (pérdida de hélices alfa y láminas beta), y la exposición de grupos sulfhidrilo libres (-SH), que pueden formar enlaces disulfuro no nativos generando agregación caótica.

IV. Protocolo de Ejecución y Precisión Técnica

Para un ensayo de desnaturalización controlada y cuantificación de la susceptibilidad conformacional de mioalbúmina o caseína en laboratorio culinario, se prepara una solución concentrada de urea ultra-pura 10 M en tampón Tris-HCl 50 mM ajustado a pH 7.40 mediante pH-metro digital calibrado a 20.0 °C. La disolución de urea debe prepararse fresca para evitar la formación espontánea de cianato e iones amonio por degradación térmica, manteniéndose en baño termostático a 20 °C con agitación suave.

Se generan alícuotas diluidas seriadas en viales de cuarzo para obtener concentraciones de urea de 0.0 M, 2.0 M, 4.0 M, 6.0 M y 8.0 M, incorporando una concentración proteica final estandarizada de 0.5 mg/mL (controlada por espectrofotometría UV a 280 nm, A280). Se incuban las muestras durante 120 minutos a 20 °C. A continuación, se añade la sonda fluorescente hidrofóbica ANS (ácido 8-anilinonaftaleno-1-sulfónico) a una concentración de 50 µM. Se realiza una lectura de emisión de fluorescencia entre 400 y 600 nm (con excitación a 370 nm) en un fluorímetro: el desplazamiento hipsocrómico del pico de emisión hacia el azul y la disminución de intensidad a 8 M de urea documentan analíticamente la pérdida del núcleo hidrofóbico y el desplegamiento macromolecular total.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Calentar soluciones acuosas de urea por encima de 40 °C para acelerar su disolución, lo que induce la descomposición endotérmica en cianato e isocianato, provocando la carbamilación irreversible de los residuos de lisina de las proteínas y arruinando la reactividad del ensayo.

Error #2

Emplear carne de peces elasmobranquios (raya, cazón) sin un monitoreo cinético de lavado o neutralización de urea endógena, permitiendo que la enzima ureasa bacteriana hidrolice la urea en amoníaco volátil (NH₃), arruinando sensorialmente el producto con aromas fétidos y elevación indeseada del pH.

Error #3

Intentar renaturalizar una proteína desnaturalizada por urea mediante una dilución brusca en un solo paso, lo cual precipita agregados amorfos turbios e insolubles en lugar de permitir un replegamiento progresivo y ordenado hacia el estado funcional nativo.

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.

Enzimas proteolíticas endógenas

Enzimas proteolíticas endógenas

[enˈzimas pɾoteoˈlitikas enˈdoxenas]

Las enzimas proteolíticas endógenas son biocatalizadores peptídicos preexistentes en el citosol y orgánulos del tejido muscular animal, cuya función post-mortem primaria es la hidrólisis selectiva de uniones peptídicas específicas en proteínas miofibrilares y del citoesqueleto. Las dos familias enzimáticas dominantes en la maduración y terneza cárnica son las calpaínas (cisteín-proteasas neutras dependientes de iones Ca²⁺ citoplasmáticos) y las catepsinas (hidrolasas ácidas de origen lisosomal, destacando las catepsinas B, D, H y L). En gastronomía de precisión y maduración avanzada (dry aging / wet aging), estas enzimas dirigen la proteólisis del citoesqueleto celular degradando titina, nebulina, desmina y troponina T, debilitando la rigidez sarcomérica sin romper masivamente las cadenas gruesas de miosina ni la actina. Esta acción controlada produce un ablandamiento textural exponencial, incrementa el agua retenida por capilaridad y libera pequeños péptidos sapídicos y aminoácidos libres (como glutamato y arginina) inductores de sabor umami de alta intensidad.

Escala Scoville

Escala Scoville

[esˈka.la skoˈβil / ˈskoʊ.vɪl jiːts]

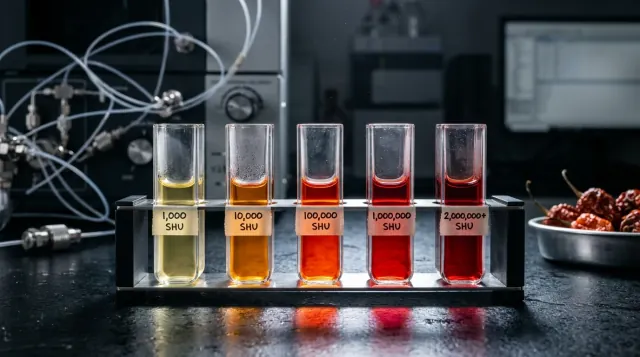
La Escala Scoville es un sistema psicofísico y cinético-analítico de medición empírica diseñado para cuantificar el grado de pungencia o quimioestesis producido por los capsaicinoides presentes en especies del género Capsicum y sus derivados gastronómicos. Expresada formalmente en Unidades de Calor Scoville (SHU, por sus siglas en inglés), esta magnitud representaba originalmente el factor de dilución volumétrica másico límite necesario para que una solución azucarada en agua desactivara por completo la percepción de picante en las terminaciones nociceptivas de un panel entrenado de cinco catadores humanos expertos (umbral psicofísico absoluto). En la ciencia de los alimentos contemporánea, la escala ha dejado de ser una prueba hedónico-sensorial subjetiva para transformarse en una medida normalizada vinculada directamente a la concentración ponderal de alcaloides determinada por cromatografía líquida de alta resolución (HPLC / ASTA Método 21.0). En esta conversión termodinámica y analítica rigurosa, 1 parte por millón (1 mg/kg) de capsaicinoides totales deshidratados equivale a aproximadamente 16 Unidades Scoville (o 16.1 SHU según el factor canónico para capsaicina pura a 1.6 × 10⁷ SHU), constituyendo el parámetro fundamental de ingeniería de menús para predecir la saturación de los canales TRPV1 trigeminales y balancear la intensidad de maceraciones, destilados y salsas de alta gastronomía.

Esferificación inversa

Esferificación inversa

[es.fe.ɾi.fi.kaˈsjon imˈbeɾ.sa]

La esferificación inversa es una técnica de estructuración hidrocoloide hidrófila basada en la reticulación iónica interfacial difusional de cadenas aniónicas de alginato de sodio inducida por cationes divalentes de calcio (Ca²⁺) procedentes del núcleo alimentario. A diferencia de la variante directa, el gradiente electroquímico de difusión iónica migra desde el interior del núcleo hidrosoluble hacia el baño circundante de polisacáridos, deteniendo inmediatamente la polimerización y el engrosamiento de la membrana tras el lavado con agua pura. Termodinámicamente, este fenómeno genera una membrana viscoelástica semipermeable caracterizada por un módulo elástico de almacenamiento (G') predominante sobre el módulo de pérdida (G''), con espesores controlables de entre 80 y 350 μm. Organolépticamente, preserva una matriz interna totalmente líquida, estable térmicamente y exenta de gelificación progresiva a lo largo del almacenamiento, garantizando una liberación súbita y homogénea de precursores de aroma y solutos sapídicos bajo compresión lingual.

Fuerza Iónica

Fuerza Iónica

/ˈfweɾ.sa ˈjo.ni.ka/

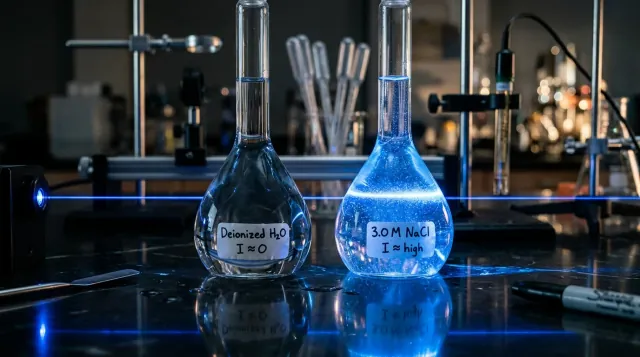
La fuerza iónica (simbolizada habitualmente por la letra I o µ) es una magnitud fisicoquímica fundamental que cuantifica la concentración total y la intensidad del campo electrostático generado por todos los iones disueltos en una disolución acuosa. A diferencia de la molaridad simple, esta propiedad matemática pondera el cuadrado de la valencia de cada especie iónica presente, determinando el espesor de la doble capa electrostática (longitud de Debye) que apantalla las cargas eléctricas superficiales de coloides, lípidos y macromoléculas biológicas. En la arquitectura culinaria de alta precisión, la fuerza iónica es la variable reguladora que dicta la transición entre la solubilización y la agregación de proteínas (mecanismos de salting-in y salting-out), la dispersión y floculación de emulsiones lipídicas, la capacidad de hidratación y esponjamiento del tejido muscular cárnico y la retención de agua en geles de polisacáridos aniónicos como el alginato o el gellan. Una alteración milimolar en la fuerza iónica puede transformar una crema sedosa en una emulsión desestabilizada o un gel quebradizo en una dispersión coloidal líquida.

Fuerzas de Van der Waals

Fuerzas de Van der Waals

[ˈfweɾ.sas ˈban deɾ ˈbals]

Las fuerzas de Van der Waals son interacciones electrodinámicas atractivas o repulsivas de corto a medio alcance que se producen entre átomos, moléculas neutras y agregados supramoleculares. Se subdividen mecanísticamente en tres componentes dipolares fundamentales: las fuerzas de orientación dipolo permanente-dipolo permanente (Keesom), las fuerzas de inducción dipolo permanente-dipolo inducido (Debye) y las ubicuas fuerzas electrodinámicas de dispersión por fluctuación cuántica de dipolos instantáneos (London). En gastronomía de alto nivel y física del alimento, las fuerzas atractivas de Van der Waals representan la fuerza motriz termodinámica universal que impulsa a las gotas lipídicas, micelas coloidales y proteínas desnaturalizadas a unirse físicamente. Mientras que las fuerzas electrostáticas y estéricas operan como la barrera protectora de repulsión, las fuerzas de Van der Waals actúan constantemente favoreciendo la agregación, cristalización de grasas, gelificación hidrofóbica y compactación estructural de purés finos y espumas, definiendo la consistencia plástica de mantequillas artesanales y la cremosidad de chocolates templados.