Enlace Gamma-Glutamilo (Isoenlace Peptídico γ-Amida [-(O)C-NH-])

Transcripción IPA: [enˈlaθe ˈɡama ɡlutaˈmilo]

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

Tipo específico de enlace amida anómalo o 'isopeptídico' en el cual el grupo carboxilo situado en el carbono gamma (C-4 en la cadena lateral alifática, o posición γ) de un residuo de ácido glutámico se condensa con el grupo alfa-amino de un aminoácido adyacente (como en el glutatión), o con el grupo épsilon-amino (ε-NH2) de una lisina intramolecular o intermolecular. Esta configuración estructural se diferencia radicalmente del enlace peptídico convencional alfa, el cual involucra estrictamente al grupo carboxilo en el carbono C-1 (alfa).

En la bioquímica culinaria de precisión, este enlace confiere una resistencia termomecánica y proteolítica excepcional a las proteínas y péptidos alimentarios. Las matrices moleculares entrecruzadas mediante enlaces γ-glutamil-ε-lisina —mediante el uso biocatalítico de la enzima transglutaminasa (proteína-glutamina γ-glutamiltransferasa)— alteran drásticamente las propiedades viscoelásticas, incrementando el módulo de almacenamiento elástico (G'), reteniendo microgotas de agua contra la sinéresis y permitiendo la reconstrucción estructural en frío de geles termoirreversibles.

II. Etimología e Historia Gastronómica

La existencia del enlace carboxílico atípico en posición gamma fue deducida a partir de la elucidación bioquímica de la molécula del glutatión en los laboratorios de la Universidad de Cambridge por el pionero y premio Nobel Sir Frederick Gowland Hopkins en 1929. El interés creció al descubrirse que las enzimas digestivas convencionales (como la pepsina, la tripsina y la quimotripsina) eran metabólicamente incapaces de escindir este enlace carboxiamida lateral.

En el plano de las transformaciones alimentarias y la alta cocina, el hito fundamental aconteció a fines del siglo XX con el aislamiento industrial de la enzima microbial transglutaminasa (MTGasa, originaria de Streptomyces mobaraensis) por la compañía Ajinomoto. Su posterior adopción en la gastronomía tecno-emocional a finales de la década de 1990 y principios de 2000 —liderada por chefs como Wylie Dufresne y Heston Blumenthal— revolucionó el tratamiento de proteínas, permitiendo el ensamblaje molecular en frío de carnes y pescados y la fabricación de fideos de carne pura sin adición de harina ni albúmina de huevo.


III. Ciencia Culinaria y Bioquímica

La formación biocatalizada del enlace inter e intramolecular γ-glutamil-ε-lisina implica una reacción de sustitución nucleofílica de tipo adición-eliminación en el carboxilo de la glutamina del sustrato. En la enzima transglutaminasa, una cisteína catalítica presente en el sitio activo (Cys64 en MTGasa) reacciona con el grupo amida de la glutamina, liberando una molécula de amoníaco (NH₃) y formando un intermediario covalente de tipo tioéster acil-enzima. Posteriormente, el grupo nucleofílico desprotonado de la cadena lateral de la lisina (el grupo ε-amino, cuyo pKa ronda los 10.5 pero se abate en el microentorno enzimático) ataca el enlace tioéster, regenerando el tiol catalítico de la cisteína y consolidando el nuevo enlace covalente isopeptídico.

Físicamente, este entrecruzamiento covalente transforma dispersiones coloidales fluidas en redes poliméricas tridimensionales continuas. Desde una perspectiva termodinámica, el proceso presenta una entalpía de reacción ligeramente exotérmica (ΔH < 0), y crea una estructura con enlaces covalentes de una energía de disociación muy elevada (~335–400 kJ/mol). Esto eleva la temperatura aparente de desnaturalización y gelificación de la matriz por encima de los 100 °C, resistiendo fuerzas de cizallamiento extremas y haciendo que el gel resultante sea mecánicamente termoirreversible, a diferencia de los geles estabilizados por puentes de hidrógeno físicos débiles como la gelatina nativa (20 kJ/mol).

IV. Protocolo de Ejecución y Precisión Técnica

Para inducir la catálisis de enlaces gamma-glutamilo en una matriz de pescado blanco o carne miofibrilar (actomiocina intacta), medir inicialmente el pH con electrodo de penetración estandarizado, asegurando un valor óptimo situado entre 6.0 y 7.5. Pesar la masa cárnica en una balanza de precisión y dosificar microbial transglutaminasa (MTGasa comercial estandarizada en maltodextrina, actividad aprox. 100 U/g) a una concentración analítica de 8 a 10 g/kg (0.8–1.0% p/p).

Incorporar la enzima distribuyéndola homogéneamente mediante amasado al vacío a temperaturas de producto controladas estrictamente por debajo de 4 °C para evitar el inicio térmico descontrolado y la proteólisis endógena. Moldear la pieza en película con barrera de oxígeno y sellar al vacío al 99.8%. Incubar la preparación en baño termostático con agitación a 4 °C durante 12-16 horas para una reticulación lenta y uniforme, o someter a rampa térmica a 50 °C durante 45 minutos (fase cinética rápida), procediendo de inmediato a una etapa de escaldado a 80 °C en núcleo durante 5 minutos para desnaturalizar la enzima y fijar de forma permanente la arquitectura del gel coloidal.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Falta de inactivación térmica final de la enzima transglutaminasa (omitir la rampa a >75-80 °C en núcleo), lo que permite que continúen reacciones secundarias residuales que con el tiempo provocan una excesiva rigidez estructural, expulsión de agua por sinéresis forzada y gomosidad indeseada.

Error #2

Manipulación de materias primas a temperaturas superiores a 12 °C durante la mezcla y amasado inicial, provocando la desnaturalización térmica de la actomiocina antes de que ocurra la formación de enlaces cruzados, resultando en una red débil y quebradiza.

Error #3

Aplicación de la técnica en matrices ácidas (pH < 5.0, ej. marinados previos con cítricos o vinagres), lo cual protona irreversiblemente el grupo ε-amino de la lisina (+NH₃), neutralizando su capacidad nucleofílica y bloqueando por completo la formación del enlace isopeptídico.

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.

Enzimas proteolíticas endógenas

Enzimas proteolíticas endógenas

[enˈzimas pɾoteoˈlitikas enˈdoxenas]

Las enzimas proteolíticas endógenas son biocatalizadores peptídicos preexistentes en el citosol y orgánulos del tejido muscular animal, cuya función post-mortem primaria es la hidrólisis selectiva de uniones peptídicas específicas en proteínas miofibrilares y del citoesqueleto. Las dos familias enzimáticas dominantes en la maduración y terneza cárnica son las calpaínas (cisteín-proteasas neutras dependientes de iones Ca²⁺ citoplasmáticos) y las catepsinas (hidrolasas ácidas de origen lisosomal, destacando las catepsinas B, D, H y L). En gastronomía de precisión y maduración avanzada (dry aging / wet aging), estas enzimas dirigen la proteólisis del citoesqueleto celular degradando titina, nebulina, desmina y troponina T, debilitando la rigidez sarcomérica sin romper masivamente las cadenas gruesas de miosina ni la actina. Esta acción controlada produce un ablandamiento textural exponencial, incrementa el agua retenida por capilaridad y libera pequeños péptidos sapídicos y aminoácidos libres (como glutamato y arginina) inductores de sabor umami de alta intensidad.

Escala Scoville

Escala Scoville

[esˈka.la skoˈβil / ˈskoʊ.vɪl jiːts]

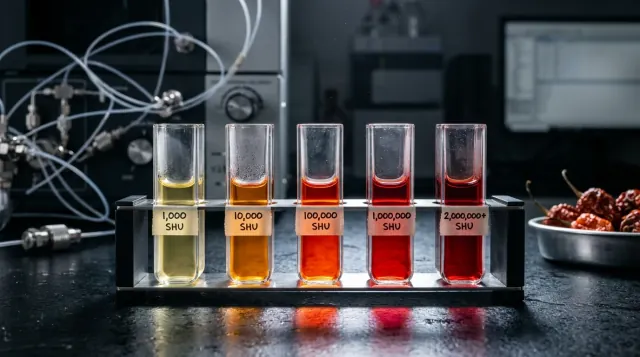
La Escala Scoville es un sistema psicofísico y cinético-analítico de medición empírica diseñado para cuantificar el grado de pungencia o quimioestesis producido por los capsaicinoides presentes en especies del género Capsicum y sus derivados gastronómicos. Expresada formalmente en Unidades de Calor Scoville (SHU, por sus siglas en inglés), esta magnitud representaba originalmente el factor de dilución volumétrica másico límite necesario para que una solución azucarada en agua desactivara por completo la percepción de picante en las terminaciones nociceptivas de un panel entrenado de cinco catadores humanos expertos (umbral psicofísico absoluto). En la ciencia de los alimentos contemporánea, la escala ha dejado de ser una prueba hedónico-sensorial subjetiva para transformarse en una medida normalizada vinculada directamente a la concentración ponderal de alcaloides determinada por cromatografía líquida de alta resolución (HPLC / ASTA Método 21.0). En esta conversión termodinámica y analítica rigurosa, 1 parte por millón (1 mg/kg) de capsaicinoides totales deshidratados equivale a aproximadamente 16 Unidades Scoville (o 16.1 SHU según el factor canónico para capsaicina pura a 1.6 × 10⁷ SHU), constituyendo el parámetro fundamental de ingeniería de menús para predecir la saturación de los canales TRPV1 trigeminales y balancear la intensidad de maceraciones, destilados y salsas de alta gastronomía.

Esferificación inversa

Esferificación inversa

[es.fe.ɾi.fi.kaˈsjon imˈbeɾ.sa]

La esferificación inversa es una técnica de estructuración hidrocoloide hidrófila basada en la reticulación iónica interfacial difusional de cadenas aniónicas de alginato de sodio inducida por cationes divalentes de calcio (Ca²⁺) procedentes del núcleo alimentario. A diferencia de la variante directa, el gradiente electroquímico de difusión iónica migra desde el interior del núcleo hidrosoluble hacia el baño circundante de polisacáridos, deteniendo inmediatamente la polimerización y el engrosamiento de la membrana tras el lavado con agua pura. Termodinámicamente, este fenómeno genera una membrana viscoelástica semipermeable caracterizada por un módulo elástico de almacenamiento (G') predominante sobre el módulo de pérdida (G''), con espesores controlables de entre 80 y 350 μm. Organolépticamente, preserva una matriz interna totalmente líquida, estable térmicamente y exenta de gelificación progresiva a lo largo del almacenamiento, garantizando una liberación súbita y homogénea de precursores de aroma y solutos sapídicos bajo compresión lingual.

Fuerza Iónica

Fuerza Iónica

/ˈfweɾ.sa ˈjo.ni.ka/

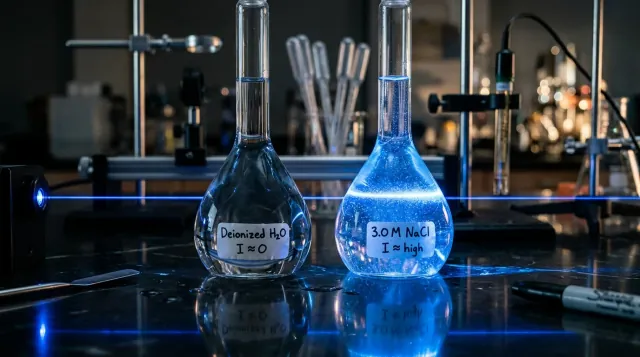
La fuerza iónica (simbolizada habitualmente por la letra I o µ) es una magnitud fisicoquímica fundamental que cuantifica la concentración total y la intensidad del campo electrostático generado por todos los iones disueltos en una disolución acuosa. A diferencia de la molaridad simple, esta propiedad matemática pondera el cuadrado de la valencia de cada especie iónica presente, determinando el espesor de la doble capa electrostática (longitud de Debye) que apantalla las cargas eléctricas superficiales de coloides, lípidos y macromoléculas biológicas. En la arquitectura culinaria de alta precisión, la fuerza iónica es la variable reguladora que dicta la transición entre la solubilización y la agregación de proteínas (mecanismos de salting-in y salting-out), la dispersión y floculación de emulsiones lipídicas, la capacidad de hidratación y esponjamiento del tejido muscular cárnico y la retención de agua en geles de polisacáridos aniónicos como el alginato o el gellan. Una alteración milimolar en la fuerza iónica puede transformar una crema sedosa en una emulsión desestabilizada o un gel quebradizo en una dispersión coloidal líquida.

Fuerzas de Van der Waals

Fuerzas de Van der Waals

[ˈfweɾ.sas ˈban deɾ ˈbals]

Las fuerzas de Van der Waals son interacciones electrodinámicas atractivas o repulsivas de corto a medio alcance que se producen entre átomos, moléculas neutras y agregados supramoleculares. Se subdividen mecanísticamente en tres componentes dipolares fundamentales: las fuerzas de orientación dipolo permanente-dipolo permanente (Keesom), las fuerzas de inducción dipolo permanente-dipolo inducido (Debye) y las ubicuas fuerzas electrodinámicas de dispersión por fluctuación cuántica de dipolos instantáneos (London). En gastronomía de alto nivel y física del alimento, las fuerzas atractivas de Van der Waals representan la fuerza motriz termodinámica universal que impulsa a las gotas lipídicas, micelas coloidales y proteínas desnaturalizadas a unirse físicamente. Mientras que las fuerzas electrostáticas y estéricas operan como la barrera protectora de repulsión, las fuerzas de Van der Waals actúan constantemente favoreciendo la agregación, cristalización de grasas, gelificación hidrofóbica y compactación estructural de purés finos y espumas, definiendo la consistencia plástica de mantequillas artesanales y la cremosidad de chocolates templados.