Carne PSE

(Pálida, Blanda y Exudativa / Pale, Soft and Exudative meat condition)

Transcripción IPA: [ˈkaɾ.ne pe.e.se]

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

La carne PSE (Pálida, Blanda y Exudativa) es un defecto miopático e histoquímico grave desencadenado por una glucólisis post mórtem hiperacelerada que ocurre a temperaturas musculares aún elevadas (frecuentemente >37 °C a pH < 5,8 en menos de 45 minutos post mórtem). Este fenómeno deviene primariamente de un estrés agudo peri-mortem o de anomalías genéticas ligadas al gen del receptor de rianodina (RYR1 / síndrome de estrés porcino), liberando iones calcio masivos al citosol y desbocando el catabolismo glucídico anaerobio.

En gastronomía profesional y charcutería técnica, la condición PSE se traduce en una carne con aspecto blanquecino y descolorido, textura flácida y desestructurada sin consistencia masticatoria, y una pérdida drástica e irreversible de la capacidad de retención de agua (CRA). El exceso de exudado superficial genera una reflectancia lumínica difusa anómala, impide la formación de emulsiones estables en charcutería emulsionada (salchichas Frankfurt, patés) y produce un asado final extremadamente seco, acorchado y estéril aromáticamente.

II. Etimología e Historia Gastronómica

Identificada sistemáticamente a mediados del siglo XX con la intensificación de la selección genética en la porcinocultura europea y norteamericana, fue el investigador E.J. Briskey en su seminal monografía de 1964 en Advances in Food Research quien categorizó formalmente el término PSE. Durante décadas, su origen permaneció en debate fisiológico hasta que en 1991 MacLennan y Phillips descubrieron la mutación puntual en el residuo de nucleótido C1843T del gen RYR1, que codifica el canal de liberación de calcio del retículo sarcoplásmico (receptor de rianodina).

En la alta restauración, el reconocimiento del defecto PSE transformó los estándares de compra de materias primas porcinas y aviares (donde se identificó una condición análoga PSE-like en pechugas de pavo y pollo a partir de los 2000). Pioneros culinarios de cocción a baja temperatura descubrieron que cortes PSE sometidos a sellado Maillard o a recirculadores de inmersión tipo Roner no retenían jugosidad interna sin importar el algoritmo tiempo-temperatura empleado, obligando a los restaurantes de vanguardia a implementar protocolos de rechazo analítico basados en mediciones de pH₁.
III. Ciencia Culinaria y Bioquímica

El mecanismo molecular del fenómeno PSE reside en la interacción sinérgica deletérea entre un pH críticamente bajo y una entalpía térmica corporal alta. El influjo incontrolado de Ca²⁺ intracelular dispara la actividad de la miosina-ATPasa y la fosfofructocinasa-1 muscular, consumiendo las reservas de glucógeno en una ráfaga termogénica que mantiene la masa muscular a 38–41 °C mientras el pH se desploma por debajo de 5,4–5,6 a los 45 minutos del sacrificio (pH₁ PSE < 5,8 frente a pH₁ normal > 6,3).

Bajo estas condiciones desnaturalizantes (ácido + calor), la miosina pierde su conformación nativa helicoidal mediante el desplegamiento de sus dominios globulares S1 y la agregación hidrofóbica caótica de sus cadenas pesadas. La desnaturalización proteica masiva alcanza hasta el 20 % de la proteína miofibrilar soluble y gran parte de la mioglobina citosólica (la cual pierde su hemo coordinado o precipita junto a los restos miofibrilares). La contracción violenta del entramado actomiosínico expulsa el agua capilar hacia el espacio extracelular, reduciendo la capacidad de retención de agua (CRA) en más del 40 %. La pérdida de mioglobina nativa, combinada con la dispersión difusa de la luz causada por las proteínas desnaturalizadas precipitadas en la superficie del sarcómero, confiere al músculo su característica palidez espectrofotométrica (valores de luminosidad L* CIE > 53).

IV. Protocolo de Ejecución y Precisión Técnica

1. Detección y cribado analítico en recepción de producto: Para partidas cárnicas prémium en obradores de charcutería técnica o alta cocina, realizar una medición de pH₁ (a 45 minutos del sacrificio en canal) o pHu (a las 24 horas) mediante pH-metro digital de penetración calibrado. Rechazar de inmediato piezas con pH₁ < 5,8 o carne con pHu < 5,3 acompañado de mediciones colorimétricas en espacio de color CIE Lab donde L supere el umbral de 53 (medido con espectrofotómetro de esfera reflectante a D65 y 10° de observador).

2. Mitigación operativa en laboratorio si la partida no puede ser devuelta: Bajo ninguna circunstancia utilizar carne PSE para curados crudos, salazones o asados enteros. Su destino técnico restrictivo debe limitarse a formulaciones reestructuradas mediante hidrogeles fríos: picado fino (<2 mm) combinado obligatoriamente con agentes hidrocoloides exógenos ligantes como transglutaminasa microbiana (TGasa a razón de 10 g/kg de masa) asistida por caseinato de sodio (15 g/kg) o alginato de sodio (8 g/kg) con sales de lactato cálcico, induciendo reticulaciones moleculares covalentes iso-pépticas que sustituyan la capacidad gelificante anulada de la actomiosina nativa.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Intentar someter un corte porcino PSE a cocción sous-vide clásica prolongada (ej. 62 °C por 24 h): la matriz proteica ya está desnaturalizada previamente, por lo que el vacío acumulará un 25-35 % de purga líquida lechosa y el corte final quedará completamente seco, estropajoso y friable.

Error #2

Emplear carne clasificada como PSE para la producción de jamones curados enteros; la alta exudación y la matriz desestructurada conducen a una sobreabsorción incontrolada de cloruro sódico en la superficie, proteólisis microbiana anómala, textura pastosa y presencia de manchas pálidas irrecuperables.

Error #3

Confundir carne PSE con carne de animal joven (blanca o rosácea natural) basándose únicamente en la inspección visual sin verificar instrumentalmente el pH ni la reflectancia L*, asumiendo erróneamente que una textura blanda indica terneza colagénica favorable.

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Coacervación compleja

Coacervación compleja

[ko.a.seɾ.βaˈsjon komˈple.xa]

La coacervación compleja es un fenómeno termodinámico de separación asociativa de fases líquido-líquido que ocurre espontáneamente en soluciones que contienen dos o más biopolímeros hidrófilos con cargas netas opuestas (típicamente una proteína anfótera y un polisacárido aniónico). El sistema se separa en dos fases líquidas inmiscibles en equilibrio: una fase densa, viscosa y concentrada en el complejo macromolecular denominada 'coacervado' (o fase coacervada), y una fase acuosa sobrenadante altamente diluida, prácticamente desprovista de polímeros. En la gastronomía de vanguardia y la biofísica de texturas, la coacervación compleja constituye el mecanismo biofísico de referencia para la microencapsulación sinérgica de moléculas aromáticas volátiles, aceites esenciales termosensibles y lípidos hidrófobos, protegiéndolos contra la oxidación y degradación térmica. Asimismo, modula de manera determinante la astringencia, la untuosidad y la sensación en boca (mouthfeel) de emulsiones fluidas, néctares y salsas mediante el control micrométrico de gotas suspendidas de coacervado que mimetizan la lubricidad de las partículas de grasa sin aportar densidad calórica.

Coeficiente de Partición

Coeficiente de Partición

[ko.e.fiˈθjen.te ðe paɾ.tiˈθjon / loɡ pe]

El coeficiente de partición (comúnmente expresado como P o su logaritmo decimal Log P, o específicamente como el coeficiente de partición octanol-agua K_ow) es una constante físico-química adimensional que mide el equilibrio de concentración de un soluto no ionizado entre dos fases líquidas inmiscibles en estado de equilibrio termodinámico. Representa cuantitativamente la lipofilia o hidrofobicidad relativa de una especie química; un valor de Log P positivo y elevado denota un soluto marcadamente apolar y lipófilo que prefiere solvatarse en la fase orgánica, mientras que un Log P negativo indica un soluto netamente hidrófilo y polar afin a los dominios acuosos. En la ciencia gastronómica de vanguardia, el coeficiente de partición rige de manera inexorable la cinética de liberación de los compuestos bioactivos, pigmentos y moléculas de sabor entre las matrices alimentarias lipídicas y acuosas (emulsiones O/W o W/O). Dicta si una especia, un aceite esencial o un agente colorante difundirá primordialmente hacia los glóbulos grasos de una salsa o si permanecerá en el suero lácteo acuoso, controlando la persistencia retronasal, la velocidad de disolución lingual y la percepción de astringencia o dulzor.

Cristales sub-alfa

Cristales sub-alfa

[kɾisˈta.les subˈal.fa]

Los cristales sub-alfa (sub-α, también referidos en la literatura técnica como formas γ o fases intermedias de súper-enfriamiento criogénico) constituyen un estado estructural altamente metaestable y transitorio en matrices de triacilgliceroles. Esta fase ocurre exclusivamente cuando una grasa fundida es expuesta a velocidades de enfriamiento hiper-rápidas (superiores a 50-100 °C/min) hasta temperaturas criogénicas inferiores a -20 °C o cercanas a la temperatura de transición vítrea (Tg). Estructuralmente, presentan un empaquetamiento lamelar con cadenas hidrocarbonadas prácticamente congeladas en un estado de desorden pseudo-amorfo. En la gastronomía hipermodernista y el tratamiento criogénico de lípidos (mediante inmersión directa en nitrógeno líquido a -196 °C o el uso de rotores criogénicos como el Pacojet en combinación con sales refrigerantes), la fase sub-alfa representa la frontera física donde el crecimiento cristalino es anulado cinéticamente por la viscosidad extrema del medio. Los alimentos grasos procesados en estas condiciones presentan una ausencia casi total de sensaciones granulosas al paladar, fundiendo en boca con una rapidez termodinámica instantánea debido al minúsculo tamaño de los dominios ordenados (escala manométrica < 100 nm).

Cristalización vítrea

Cristalización vítrea

[kɾis.ta.li.saˈsjon ˈbi.tɾe.a]

La vitrificación o estado vítreo es un estado termodinámico metaestable de no-equilibrio en el cual un fluido superenfriado o una solución de carbohidratos concentrada experimenta un incremento exponencial de su viscosidad cinética (>10¹² Pa·s), inmovilizando el desorden molecular traslacional sin adoptar una red periódica cristalina tridimensional. A diferencia de la cristalización estricta (que implica nucleación y crecimiento ordenado con calor latente de fusión), la transición vítrea ocurre a una temperatura crítica (Tg) dependiente de la plasticidad del solvente, consolidando una fase sólida amorfa isotrópica, transparente y frágil. En la alta gastronomía molecular, el control de este estado permite la génesis de vidrios de azúcar, encapsulaciones bioactivas, crujientes liofilizados y caramelos de alta densidad sin recristalización indeseada. Cuando el sistema supera la temperatura de transición vítrea (T > Tg) por absorción higroscópica de vapor de agua (aumento de la actividad de agua, aw) o por elevación térmica, la viscosidad cae abruptamente según la cinética de Williams-Landel-Ferry (WLF), activando la movilidad rotacional del agua plastificante, la pegajosidad interfacial (stickiness) y la eventual cristalización catastrófica del soluto que destruye la textura vítrea característica.

Cruz de Malta

Cruz de Malta

[ˈkɾuθ ðe ˈmal.ta]

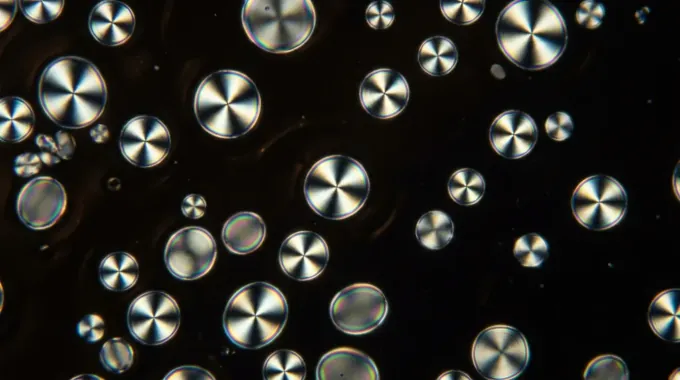
Patrón óptico interferencial de extinción cruciforme característico observado mediante microscopía óptica de polarización (PLM) en gránulos nativos de almidón intactos. Este fenómeno es el resultado directo de la birrefringencia positiva intrínseca exhibida por el empaquetamiento radial y altamente ordenado de las dobles hélices de amilopectina, las cuales configuran una estructura semicristalina cuasi-esférica con anisotropía óptica pronunciada. En gastronomía molecular y ciencia de los alimentos, la desaparición progresiva o súbita de la cruz de Malta define con absoluta exactitud analítica el rango de temperatura de gelatinización (T_o, T_p, T_c, típicamente entre 55 °C y 75 °C según el origen botánico). Su pérdida irreversible marca el colapso del orden mesomorfo y la transición de fase vítrea-cristalina a un gel amorfo viscoelástico, alterando radicalmente la viscosidad cinemática, la transparencia coloidal y la textura final del sistema alimentario.

Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.