Coeficiente de Partición

(Log P / K_ow)

Transcripción IPA: [ko.e.fiˈθjen.te ðe paɾ.tiˈθjon / loɡ pe]

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

El coeficiente de partición (comúnmente expresado como P o su logaritmo decimal Log P, o específicamente como el coeficiente de partición octanol-agua Kow) es una constante físico-química adimensional que mide el equilibrio de concentración de un soluto no ionizado entre dos fases líquidas inmiscibles en estado de equilibrio termodinámico. Representa cuantitativamente la lipofilia o hidrofobicidad relativa de una especie química; un valor de Log P positivo y elevado denota un soluto marcadamente apolar y lipófilo que prefiere solvatarse en la fase orgánica, mientras que un Log P negativo indica un soluto netamente hidrófilo y polar afin a los dominios acuosos.

En la ciencia gastronómica de vanguardia, el coeficiente de partición rige de manera inexorable la cinética de liberación de los compuestos bioactivos, pigmentos y moléculas de sabor entre las matrices alimentarias lipídicas y acuosas (emulsiones O/W o W/O). Dicta si una especia, un aceite esencial o un agente colorante difundirá primordialmente hacia los glóbulos grasos de una salsa o si permanecerá en el suero lácteo acuoso, controlando la persistencia retronasal, la velocidad de disolución lingual y la percepción de astringencia o dulzor.

II. Etimología e Historia Gastronómica

A finales del siglo XIX, Hans Horst Meyer en la Universidad de Marburgo y Charles Ernest Overton en la Universidad de Zúrich descubrieron de forma independiente que la potencia narcótica de diversas sustancias químicas correlacionaba estrictamente con su solubilidad en aceite de oliva en relación con el agua. Este principio dio pie a la formulación empírica del coeficiente de partición, estandarizándose en la década de 1960 por Corwin Hansch mediante el sistema solvente 1-octanol/agua, debido a que el octanol simula con precisión las propiedades anfifílicas de las membranas celulares y las fases lipídicas complejas.

En el ámbito de la gastronomía contemporánea, la biofísica del coeficiente de partición fue asimilada a partir de los estudios de liberación temporal de aroma ('flavor release') desarrollados por biólogos moleculares de alimentos en la década de 1990. Pioneros del modernismo culinario, inspirados en los modelos de liberación de masa en matrices bifásicas de Hervé This y Peter Barham, comenzaron a calibrar el contenido lipídico de caldos, emulsiones de mantequilla y salsas moleculares para alterar dinámicamente el Log P aparente de los odorantes, transformando experiencias gustativas planas en perfiles de desprendimiento aromático bifásico sostenido.
III. Ciencia Culinaria y Bioquímica

Matemáticamente, el coeficiente de partición se formula en el equilibrio como P = [Soluto]_octanol / [Soluto]_agua. Para especies ionizables (ácidos o bases débiles dependientes del pH), se utiliza el coeficiente de distribución aparente Log D, que integra el grado de ionización α mediante la relación: Log D = Log P - log(1 + 10^(pH - pKa)) para ácidos monobásicos. La transferencia de un soluto desde la fase acuosa a la fase orgánica conlleva un cambio en la energía libre de Gibbs de transferencia estándar (ΔG°_tr = -RT ln P). Un Log P positivo refleja un proceso espontáneo impulsado fundamentalmente por el efecto hidrofóbico: la reorganización entálpica del agua circundante y la ganancia entrópica (ΔS > 0) al colapsar las jaulas de clatrato acuosas estructuradas alrededor de la molécula hidrofóbica.

En matrices coloidales emulsionadas, la ley de partición de Nernst gobierna el intercambio molecular a través de la interfase estabilizada por surfactantes. La velocidad de transferencia de masa de soluto dM/dt a través de la interfase de área A está descrita por el modelo de dos películas de Whitman: dM/dt = Kglobal · A · (cagua - clipido / P). En emulsiones aceite-en-agua con alto contenido graso (fracción de volumen lipídico Φ > 0.40), las moléculas aromáticas con Log P > 3.0 (ej. limoneno, Log P = 4.58) quedan casi íntegramente secuestradas en la fase dispersa interna, reduciendo drásticamente su actividad termodinámica en la fase gaseosa según la ley de Henry, requiriendo un incremento térmico o mecánico específico para su liberación oral.

IV. Protocolo de Ejecución y Precisión Técnica

Para controlar y modular el coeficiente de partición en una emulsión gastronómica técnica (ej. mahonesa desestructurada o velouté emulsionado), determinar primero el Log P teórico y el pKa de los compuestos diana mediante bases de datos físico-químicas. Calibrar un refractómetro digital (resolución ± 0.0001 nD) y un pH-metro multipunto a 20.0 °C. Establecer el pH de la fase acuosa a 3.80 ± 0.05 empleando un tampón citrato 0.05 M para forzar la protonación de los ácidos orgánicos (incrementando su Log D aparente y desplazándolos hacia la fase lipídica).

Ajustar la fracción volumétrica de fase oleosa dispersa Φ a un valor objetivo exacto de 0.25 (250.0 g/kg de lípido neutro purificado tipo triglicéridos de cadena media, MCT). Procesar la mezcla mediante homogeneizador rotor-estator a 15.000 rpm durante 180 s a 15.0 °C bajo atmósfera inerte de nitrógeno. Medir la partición de un compuesto trazador (ej. vainillina, Log P = 1.21) separando las fases por centrifugación preparativa a 20.000 × g durante 45 minutos a 4.0 °C en centrífuga refrigerada, muestreando ambas fases para cuantificación espectrofotométrica UV-Vis a 280 nm, confirmando que la relación de concentración experimental valide el modelo termodinámico previsto.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Alterar el contenido graso de una receta (ej. reducir la mantequilla a la mitad) sin compensar la partición de los aromáticos apolares; la reducción de la fase lipídica expulsa violentamente los solutos de alto Log P a la fase acuosa/aire, generando un pico de liberación fugaz y agresivo seguido de un final en boca completamente plano.

Error #2

Desconocer el pKa del soluto al modificar el pH de una marinada o emulsión; una basificación involuntaria por encima del pKa desprotona especies ácidas aromáticas, reduciendo su Log D efectivo por ionización y forzando su disolución forzosa en la fase acuosa con pérdida del aroma en el espacio de cabeza.

Error #3

Homogeneizar térmicamente emulsiones aromáticas por encima de 65.0 °C sin control de headspace; la alteración de la constante de partición dependiente de la temperatura produce la vaporización masiva e irreversible de los compuestos con mayor volatilidad interfacial antes del enfriamiento.

Malla Viva Editorial MomenFress

Dónde cobra vida «Coeficiente de Partición» en nuestra web

Recetas, bodegas, quesos y queserías D.O.P., tratados científicos y grandes chefs donde este concepto se aplica en la práctica.

4 publicaciones relacionadas

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Cristales sub-alfa

Cristales sub-alfa

[kɾisˈta.les subˈal.fa]

Los cristales sub-alfa (sub-α, también referidos en la literatura técnica como formas γ o fases intermedias de súper-enfriamiento criogénico) constituyen un estado estructural altamente metaestable y transitorio en matrices de triacilgliceroles. Esta fase ocurre exclusivamente cuando una grasa fundida es expuesta a velocidades de enfriamiento hiper-rápidas (superiores a 50-100 °C/min) hasta temperaturas criogénicas inferiores a -20 °C o cercanas a la temperatura de transición vítrea (Tg). Estructuralmente, presentan un empaquetamiento lamelar con cadenas hidrocarbonadas prácticamente congeladas en un estado de desorden pseudo-amorfo. En la gastronomía hipermodernista y el tratamiento criogénico de lípidos (mediante inmersión directa en nitrógeno líquido a -196 °C o el uso de rotores criogénicos como el Pacojet en combinación con sales refrigerantes), la fase sub-alfa representa la frontera física donde el crecimiento cristalino es anulado cinéticamente por la viscosidad extrema del medio. Los alimentos grasos procesados en estas condiciones presentan una ausencia casi total de sensaciones granulosas al paladar, fundiendo en boca con una rapidez termodinámica instantánea debido al minúsculo tamaño de los dominios ordenados (escala manométrica < 100 nm).

Cristalización vítrea

Cristalización vítrea

[kɾis.ta.li.saˈsjon ˈbi.tɾe.a]

La vitrificación o estado vítreo es un estado termodinámico metaestable de no-equilibrio en el cual un fluido superenfriado o una solución de carbohidratos concentrada experimenta un incremento exponencial de su viscosidad cinética (>10¹² Pa·s), inmovilizando el desorden molecular traslacional sin adoptar una red periódica cristalina tridimensional. A diferencia de la cristalización estricta (que implica nucleación y crecimiento ordenado con calor latente de fusión), la transición vítrea ocurre a una temperatura crítica (Tg) dependiente de la plasticidad del solvente, consolidando una fase sólida amorfa isotrópica, transparente y frágil. En la alta gastronomía molecular, el control de este estado permite la génesis de vidrios de azúcar, encapsulaciones bioactivas, crujientes liofilizados y caramelos de alta densidad sin recristalización indeseada. Cuando el sistema supera la temperatura de transición vítrea (T > Tg) por absorción higroscópica de vapor de agua (aumento de la actividad de agua, aw) o por elevación térmica, la viscosidad cae abruptamente según la cinética de Williams-Landel-Ferry (WLF), activando la movilidad rotacional del agua plastificante, la pegajosidad interfacial (stickiness) y la eventual cristalización catastrófica del soluto que destruye la textura vítrea característica.

Cruz de Malta

Cruz de Malta

[ˈkɾuθ ðe ˈmal.ta]

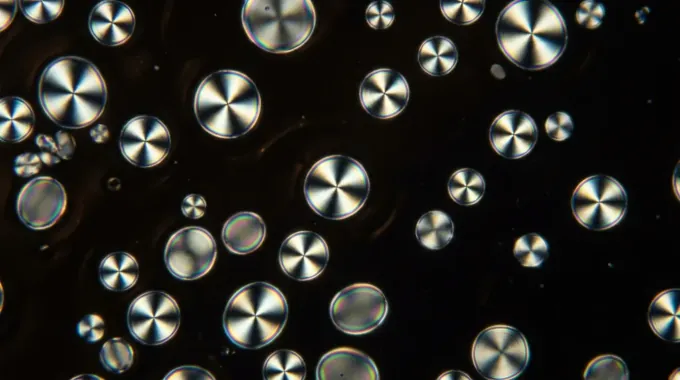
Patrón óptico interferencial de extinción cruciforme característico observado mediante microscopía óptica de polarización (PLM) en gránulos nativos de almidón intactos. Este fenómeno es el resultado directo de la birrefringencia positiva intrínseca exhibida por el empaquetamiento radial y altamente ordenado de las dobles hélices de amilopectina, las cuales configuran una estructura semicristalina cuasi-esférica con anisotropía óptica pronunciada. En gastronomía molecular y ciencia de los alimentos, la desaparición progresiva o súbita de la cruz de Malta define con absoluta exactitud analítica el rango de temperatura de gelatinización (T_o, T_p, T_c, típicamente entre 55 °C y 75 °C según el origen botánico). Su pérdida irreversible marca el colapso del orden mesomorfo y la transición de fase vítrea-cristalina a un gel amorfo viscoelástico, alterando radicalmente la viscosidad cinemática, la transparencia coloidal y la textura final del sistema alimentario.

Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.

Enzimas proteolíticas endógenas

Enzimas proteolíticas endógenas

[enˈzimas pɾoteoˈlitikas enˈdoxenas]

Las enzimas proteolíticas endógenas son biocatalizadores peptídicos preexistentes en el citosol y orgánulos del tejido muscular animal, cuya función post-mortem primaria es la hidrólisis selectiva de uniones peptídicas específicas en proteínas miofibrilares y del citoesqueleto. Las dos familias enzimáticas dominantes en la maduración y terneza cárnica son las calpaínas (cisteín-proteasas neutras dependientes de iones Ca²⁺ citoplasmáticos) y las catepsinas (hidrolasas ácidas de origen lisosomal, destacando las catepsinas B, D, H y L). En gastronomía de precisión y maduración avanzada (dry aging / wet aging), estas enzimas dirigen la proteólisis del citoesqueleto celular degradando titina, nebulina, desmina y troponina T, debilitando la rigidez sarcomérica sin romper masivamente las cadenas gruesas de miosina ni la actina. Esta acción controlada produce un ablandamiento textural exponencial, incrementa el agua retenida por capilaridad y libera pequeños péptidos sapídicos y aminoácidos libres (como glutamato y arginina) inductores de sabor umami de alta intensidad.

Escala Scoville

Escala Scoville

[esˈka.la skoˈβil / ˈskoʊ.vɪl jiːts]

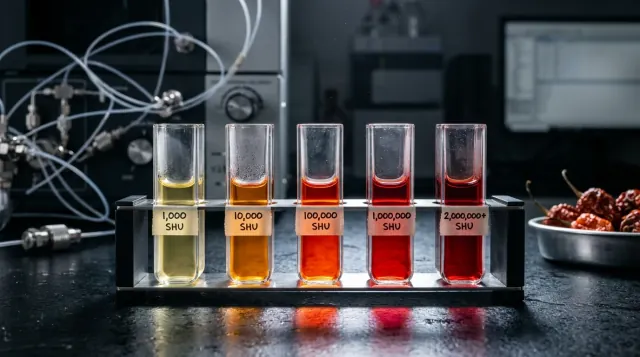
La Escala Scoville es un sistema psicofísico y cinético-analítico de medición empírica diseñado para cuantificar el grado de pungencia o quimioestesis producido por los capsaicinoides presentes en especies del género Capsicum y sus derivados gastronómicos. Expresada formalmente en Unidades de Calor Scoville (SHU, por sus siglas en inglés), esta magnitud representaba originalmente el factor de dilución volumétrica másico límite necesario para que una solución azucarada en agua desactivara por completo la percepción de picante en las terminaciones nociceptivas de un panel entrenado de cinco catadores humanos expertos (umbral psicofísico absoluto). En la ciencia de los alimentos contemporánea, la escala ha dejado de ser una prueba hedónico-sensorial subjetiva para transformarse en una medida normalizada vinculada directamente a la concentración ponderal de alcaloides determinada por cromatografía líquida de alta resolución (HPLC / ASTA Método 21.0). En esta conversión termodinámica y analítica rigurosa, 1 parte por millón (1 mg/kg) de capsaicinoides totales deshidratados equivale a aproximadamente 16 Unidades Scoville (o 16.1 SHU según el factor canónico para capsaicina pura a 1.6 × 10⁷ SHU), constituyendo el parámetro fundamental de ingeniería de menús para predecir la saturación de los canales TRPV1 trigeminales y balancear la intensidad de maceraciones, destilados y salsas de alta gastronomía.