Carragenato kappa

(κ-carragenano, sulfato de kappa-carragenina, E407)

Transcripción IPA: [ka.ra.xeˈna.to ˈka.pa]

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

El carragenato kappa (κ-carragenano) es un polisacárido lineal sulfatado de alto peso molecular (típicamente entre 200 kDa y 800 kDa) extraído principalmente de macroalgas rojas rodofíceas, en particular de Kappaphycus alvarezii (Eucheuma cottonii). Su estructura primaria está compuesta por una unidad repetitiva de disacárido de carrabiol, formada por β-D-galactosa unida mediante enlace (1→3) y 4-sulfato de 3,6-anhidro-α-D-galactosa unida por enlace (1→4). Contiene un único grupo éster sulfato (-OSO3⁻) por cada dos unidades de monosacárido (aproximadamente un 25-30% de contenido de sulfato en peso molecular).

En gastronomía de vanguardia, el carragenato kappa es el agente gelificante por excelencia para la generación de geles termorreversibles rígidos, firmes, altamente quebradizos y de fractura corta y nítida. Su propiedad distintiva es la sinergia electrostática masiva que exhibe con cationes potasio (K⁺) y con las micelas de caseína de los sistemas lácteos, donde interactúa específicamente con la κ-caseína superficial, originando estructuras de gel autoestables con umbrales mínimos de concentración (0,15-0,25% p/p) capaces de resistir el napado en caliente hasta temperaturas de transición de fase de sol-gel próximas a 60 °C - 65 °C.

II. Etimología e Historia Gastronómica

El uso tradicional del 'musgo de Irlanda' (Chondrus crispus) se remonta a varios siglos en las regiones costeras de Irlanda y Bretaña para la confección de postres y caldos lácteos cuajados. Sin embargo, el aislamiento químico de sus componentes sulfatados comenzó en 1862 con el químico británico Edward C. C. Stanford. No fue sino hasta la década de 1950 cuando los investigadores canadienses D. B. Smith, W. H. Cook y sus colaboradores en el National Research Council de Canadá lograron fraccionar químicamente el extracto crudo en dos componentes discretos mediante precipitación selectiva con cloruro potásico: la fracción insoluble y gelificante que bautizaron como kappa-carragenano, y la fracción soluble que denominaron lambda-carragenano.

A finales de los años 90 y durante la primera década del siglo XXI, el movimiento de la cocina deconstructiva liderado por elBulli adoptó el carragenato kappa refinado comercializado por texturizantes de alta pureza. Esta biomolécula permitió a chefs de todo el mundo desafiar la física culinaria tradicional, creando 'falsos velos', esferas huecas termorresistentes, coberturas cristalinas en tibio ('napados calientes') y pastas gelatinizadas sólidas que podían servirse a temperaturas de hasta 60 °C sin fundir, algo imposible con la gelatina animal estándar derivada del colágeno.
III. Ciencia Culinaria y Bioquímica

El mecanismo de gelificación del carragenato kappa está gobernado por una transición conformacional termodinámica dependiente de la temperatura y la fuerza iónica: la transición ovillo-hélice (coil-to-helix). En disolución acuosa por encima de su temperatura de desnaturalización térmica (~70 °C - 80 °C), el polímero existe como una conformación de ovillo aleatorio flexible e hidrófilo. Al enfriarse por debajo de un umbral crítico dependiente de los iones (Tconf ≈ 50-60 °C), las cadenas se autoensamblan formando hélices dobles helicoidales rígidas y coaxiales.

Para que ocurra la macrogelificación y la formación de una red tridimensional autoportante, es indispensable la presencia de cationes monovalentes con radios iónicos específicos deshidratados, principalmente potasio (K⁺, 138 pm), y en menor medida amonio (NH4⁺) o cesio (Cs⁺); los iones sodio (Na⁺) no inducen una gelificación robusta por su radio hidratado excesivo. El K⁺ se aloja de forma ultraestable en los intersticios electrostáticos formados entre los grupos éster sulfato axiales de las cadenas adyacentes, apantallando las repulsiones culombianas intercadena y promoviendo la agregación lateral de hélices dobles en supraestructuras fibrilares densas. Este fenómeno viene acompañado por un cambio entálpico exotérmico de transición de fase (ΔHgel < 0). Dado que las hélices unidas por K⁺ forman dominios ordenados que no encierran covalentemente el agua, el gel sufre una retracción elástica de la red que culmina en una inevitable sinéresis espontánea (expulsión termodinámica de agua intersticial) si no se combinan con otros polímeros plastificantes.

IV. Protocolo de Ejecución y Precisión Técnica

Para elaborar un gel quebradizo o velo caliente de carragenato kappa con máxima transparencia y resistencia mecánica: 1) Emplear una balanza analítica para dosificar 12,0 g/kg (1,2% p/p) de κ-carragenano refinado en polvo fino y 1,5 g/kg de cloruro potásico (KCl, como agente reticulante). 2) Disolver en frío en agua desionizada o fondo translúcido clarificado neutro (pH 6,0 - 7,0, verificado con pH-metro digital calibrado). Utilizar un homogenizador de inmersión de alta cizalla durante 60 segundos para inducir una dispersión coloidal libre de grumos ('ojos de pez').

3) Transferir la mezcla a un baño termostático con agitación o cazo térmico de inducción y calentar la masa superando obligatoriamente los 85 °C (con lecturas de sonda termopar PT100 calibrada) manteniéndola durante 3 minutos para asegurar la completa desnaturalización y despliegue del estado helicoidal a ovillo libre. 4) Ajustar sólidos solubles a 15 °Brix empleando un refractómetro digital termocompensado. 5) Verter la solución a 75 °C sobre una superficie de mármol templada o molde de silicona precalentado a 50 °C; el gel alcanzará la temperatura de transición sol-gel a los 55 °C - 48 °C, fijando su red elastomérica en un periodo de nucleación de 90 segundos. Mantener a 20 °C en reposo absoluto para consolidar la agregación helicoidal antes del corte o servicio.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Hidratación incompleta por temperatura subcrítica: dispersar y calentar el kappa-carragenano únicamente hasta 60 °C o 70 °C; a estas temperaturas las hélices dobles nativas no se desenrollan en ovillos aleatorios, resultando en un líquido turbio de viscosidad heterogénea que no gelifica al enfriar o genera un coágulo grumoso sin resistencia elástica.

Error #2

Acidólisis irreversible a alta temperatura: aplicar el polímero en medios altamente ácidos (pH < 4,0, como zumos de maracuyá o reducciones de cítricos) manteniéndolo a temperaturas > 80 °C durante tiempos prolongados, induciendo la hidrólisis acelerada del enlace anhidrogalactósido, lo que trunca el peso molecular (colapso de 400 kDa a fragmentos < 10 kDa) e invalida completamente la capacidad gelificante.

Error #3

Sinéresis incontrolada por exceso de reticulación iónica: sobredosificar cloruro de potasio (K⁺ > 5 g/kg) creyendo que endurecerá el gel; esto ocasiona una agregación lateral hiperdensa de las microfibrillas helicoidales que expulsa el 30-40% del agua atrapada en forma de exudado líquido superficial continuo, arruinando la emulsión o el emplatado sobre el plato.

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Coacervación compleja

Coacervación compleja

[ko.a.seɾ.βaˈsjon komˈple.xa]

La coacervación compleja es un fenómeno termodinámico de separación asociativa de fases líquido-líquido que ocurre espontáneamente en soluciones que contienen dos o más biopolímeros hidrófilos con cargas netas opuestas (típicamente una proteína anfótera y un polisacárido aniónico). El sistema se separa en dos fases líquidas inmiscibles en equilibrio: una fase densa, viscosa y concentrada en el complejo macromolecular denominada 'coacervado' (o fase coacervada), y una fase acuosa sobrenadante altamente diluida, prácticamente desprovista de polímeros. En la gastronomía de vanguardia y la biofísica de texturas, la coacervación compleja constituye el mecanismo biofísico de referencia para la microencapsulación sinérgica de moléculas aromáticas volátiles, aceites esenciales termosensibles y lípidos hidrófobos, protegiéndolos contra la oxidación y degradación térmica. Asimismo, modula de manera determinante la astringencia, la untuosidad y la sensación en boca (mouthfeel) de emulsiones fluidas, néctares y salsas mediante el control micrométrico de gotas suspendidas de coacervado que mimetizan la lubricidad de las partículas de grasa sin aportar densidad calórica.

Coeficiente de Partición

Coeficiente de Partición

[ko.e.fiˈθjen.te ðe paɾ.tiˈθjon / loɡ pe]

El coeficiente de partición (comúnmente expresado como P o su logaritmo decimal Log P, o específicamente como el coeficiente de partición octanol-agua K_ow) es una constante físico-química adimensional que mide el equilibrio de concentración de un soluto no ionizado entre dos fases líquidas inmiscibles en estado de equilibrio termodinámico. Representa cuantitativamente la lipofilia o hidrofobicidad relativa de una especie química; un valor de Log P positivo y elevado denota un soluto marcadamente apolar y lipófilo que prefiere solvatarse en la fase orgánica, mientras que un Log P negativo indica un soluto netamente hidrófilo y polar afin a los dominios acuosos. En la ciencia gastronómica de vanguardia, el coeficiente de partición rige de manera inexorable la cinética de liberación de los compuestos bioactivos, pigmentos y moléculas de sabor entre las matrices alimentarias lipídicas y acuosas (emulsiones O/W o W/O). Dicta si una especia, un aceite esencial o un agente colorante difundirá primordialmente hacia los glóbulos grasos de una salsa o si permanecerá en el suero lácteo acuoso, controlando la persistencia retronasal, la velocidad de disolución lingual y la percepción de astringencia o dulzor.

Cristales sub-alfa

Cristales sub-alfa

[kɾisˈta.les subˈal.fa]

Los cristales sub-alfa (sub-α, también referidos en la literatura técnica como formas γ o fases intermedias de súper-enfriamiento criogénico) constituyen un estado estructural altamente metaestable y transitorio en matrices de triacilgliceroles. Esta fase ocurre exclusivamente cuando una grasa fundida es expuesta a velocidades de enfriamiento hiper-rápidas (superiores a 50-100 °C/min) hasta temperaturas criogénicas inferiores a -20 °C o cercanas a la temperatura de transición vítrea (Tg). Estructuralmente, presentan un empaquetamiento lamelar con cadenas hidrocarbonadas prácticamente congeladas en un estado de desorden pseudo-amorfo. En la gastronomía hipermodernista y el tratamiento criogénico de lípidos (mediante inmersión directa en nitrógeno líquido a -196 °C o el uso de rotores criogénicos como el Pacojet en combinación con sales refrigerantes), la fase sub-alfa representa la frontera física donde el crecimiento cristalino es anulado cinéticamente por la viscosidad extrema del medio. Los alimentos grasos procesados en estas condiciones presentan una ausencia casi total de sensaciones granulosas al paladar, fundiendo en boca con una rapidez termodinámica instantánea debido al minúsculo tamaño de los dominios ordenados (escala manométrica < 100 nm).

Cristalización vítrea

Cristalización vítrea

[kɾis.ta.li.saˈsjon ˈbi.tɾe.a]

La vitrificación o estado vítreo es un estado termodinámico metaestable de no-equilibrio en el cual un fluido superenfriado o una solución de carbohidratos concentrada experimenta un incremento exponencial de su viscosidad cinética (>10¹² Pa·s), inmovilizando el desorden molecular traslacional sin adoptar una red periódica cristalina tridimensional. A diferencia de la cristalización estricta (que implica nucleación y crecimiento ordenado con calor latente de fusión), la transición vítrea ocurre a una temperatura crítica (Tg) dependiente de la plasticidad del solvente, consolidando una fase sólida amorfa isotrópica, transparente y frágil. En la alta gastronomía molecular, el control de este estado permite la génesis de vidrios de azúcar, encapsulaciones bioactivas, crujientes liofilizados y caramelos de alta densidad sin recristalización indeseada. Cuando el sistema supera la temperatura de transición vítrea (T > Tg) por absorción higroscópica de vapor de agua (aumento de la actividad de agua, aw) o por elevación térmica, la viscosidad cae abruptamente según la cinética de Williams-Landel-Ferry (WLF), activando la movilidad rotacional del agua plastificante, la pegajosidad interfacial (stickiness) y la eventual cristalización catastrófica del soluto que destruye la textura vítrea característica.

Cruz de Malta

Cruz de Malta

[ˈkɾuθ ðe ˈmal.ta]

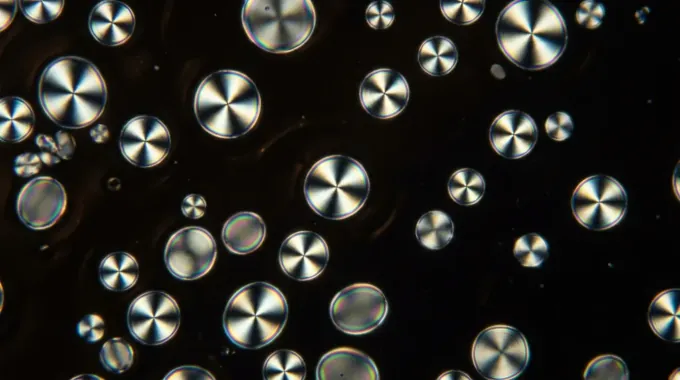
Patrón óptico interferencial de extinción cruciforme característico observado mediante microscopía óptica de polarización (PLM) en gránulos nativos de almidón intactos. Este fenómeno es el resultado directo de la birrefringencia positiva intrínseca exhibida por el empaquetamiento radial y altamente ordenado de las dobles hélices de amilopectina, las cuales configuran una estructura semicristalina cuasi-esférica con anisotropía óptica pronunciada. En gastronomía molecular y ciencia de los alimentos, la desaparición progresiva o súbita de la cruz de Malta define con absoluta exactitud analítica el rango de temperatura de gelatinización (T_o, T_p, T_c, típicamente entre 55 °C y 75 °C según el origen botánico). Su pérdida irreversible marca el colapso del orden mesomorfo y la transición de fase vítrea-cristalina a un gel amorfo viscoelástico, alterando radicalmente la viscosidad cinemática, la transparencia coloidal y la textura final del sistema alimentario.

Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.