Cavitación acústica ultrasónica

(Sonorupción transient de microburbujas por ultrasonidos de potencia, US-HP)

Transcripción IPA: /ka.βi.taˈsjon aˈkus.ti.ka ul.tɾaˈso.ni.ka/

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

La cavitación acústica ultrasónica es el proceso físico mediante el cual ondas mecánicas sinusoidales longitudinales de baja frecuencia y alta intensidad (20 a 100 kHz, densidades de potencia acústica > 10 a 100 W/cm²) se propagan a través de un medio líquido continuo, generando ciclos sucesivos de compresión molecular positiva y descompresión (rarefacción) negativa. Durante la fase de rarefacción, la presión local desciende por debajo de la presión de vapor saturado del disolvente, rompiendo la continuidad del fluido y nucleando microburbujas de vapor o gas disuelto (diámetros iniciales de 1 a 10 µm).

Estas microburbujas crecen a lo largo de ciclos acústicos subsiguientes hasta alcanzar un tamaño resonante crítico, colapsando violentamente de manera cuasi-adiabática en un tiempo inferior a un microsegundo. Este implosión catastrófica genera 'puntos calientes' (hotspots) microscópicos localizados con temperaturas instantáneas superiores a 5000 K, presiones locales de más de 1000 atm y microchorros hidráulicos (microjets) a velocidades de hasta 400 km/h. En gastronomía molecular, la técnica es el motor fundamental para la nanoemulsificación sin tensoactivos, la desaglomeración coloidal instantánea, la desgasificación al vacío frío y la maduración acústica ultra-rápida de licores y caldos aromáticos.

II. Etimología e Historia Gastronómica

Las primeras observaciones teóricas de la cavitación hidrodinámica fueron formuladas por Osborne Reynolds y formalizadas por John William Strutt (Lord Rayleigh) en su célebre artículo de 1917 sobre el colapso de cavidades esféricas en fluidos incompresibles. La transición hacia la cavitación acústica inducida por ultrasonidos se atribuye a W. T. Richards y Alfred Lee Loomis en 1927, quienes descubrieron que el sonido inaudible rompía células vivas e inducía emulsiones químicamente estables.

A finales de los años 1990 y principios de los 2000, los pioneros de la gastronomía molecular internacional (incluyendo a Heston Blumenthal con The Fat Duck Research Lab y Hervé This en el INRA) integraron transductores de sonotrodos piezoeléctricos procedentes de la síntesis farmacéutica a la creación de caldos clarificados ultra-aromáticos, aceites infusionados en frío en segundos y reducciones sin calor, transformando un fenómeno de la sonoquímica pura en una técnica capital de los menús degustación triestrellados.
III. Ciencia Culinaria y Bioquímica

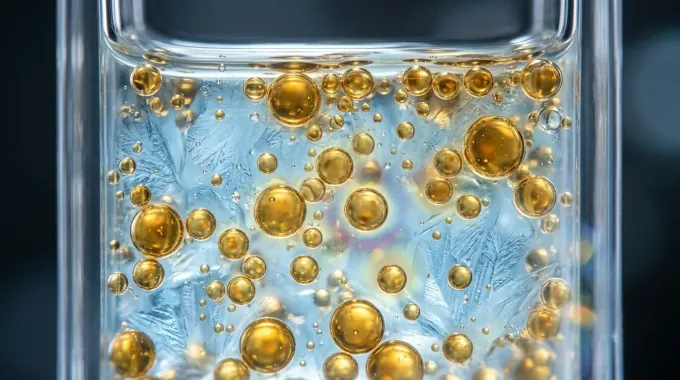
El comportamiento dinámico del colapso de las burbujas cavitacionales está gobernado biofísicamente por la ecuación no lineal de Rayleigh-Plesset: R(d²R/dt²) + (3/2)(dR/dt)² = (1/ρ) [Pb - Pinf - 2γ/R - 4μ(dR/dt)/R], donde R es el radio de la burbuja, ρ es la densidad del líquido, Pb la presión interna en la interfase, Pinf la presión estática externa pulsada acústicamente, γ la tensión superficial y μ la viscosidad dinámica. Cuando el colapso transient se materializa, el corte hidrodinámico extremo rompe los glóbulos lipídicos a dimensiones submicrónicas (diámetros medios de Sauter d32 < 200 nm), venciendo la barrera energética de Laplace (ΔP = 2γ/R).

Simultáneamente, la disociación homolítica del agua inducida por la sonólisis dentro del hotspot genera radicales hidroxilo (H₂O → ·OH + ·H). Si el proceso no se controla mediante dosificación de tiempo y enfriamiento activo, estos radicales aceleran la peroxidación de lípidos polinsaturados atacando los puentes metileno bis-alílicos, con la consiguiente producción indeseada de hexanal y dienos conjugados. A nivel macromolecular, los microjets degradan físicamente grandes cadenas de carbohidratos complejos (p. ej., polisacáridos pécticos o aglomerados de xantano), reduciendo la viscosidad aparente por desenredo macromolecular no térmico.

IV. Protocolo de Ejecución y Precisión Técnica

Para desarrollar una nanoemulsión lipófila translúcida de aceite de oliva monovarietal picual en una base hidrófila de consomé clarificado (proporción 15:85 p/p), emplear un sonicador digital de inmersión equipado con sonotrodo de punta cónica de aleación de titanio (Ti-6Al-4V) de 13 o 19 mm de diámetro. Calibrar la frecuencia acústica a 24 kHz fijos con amplitud regulada al 70% (densidad de flujo acústico aproximada de 85 W/cm²).

Sumergir la muestra en un reactor de borosilicato de doble camisa encamisado con recirculación de refrigerante fijada a -2 °C para disipar inmediatamente el calor de fricción viscosa y fijar la temperatura volumétrica por debajo de 15 °C (verificada continuamente con termopar tipo K de respuesta rápida). Sonicar en ciclos pulsados (on: 2.0 s, off: 1.0 s) durante un tiempo acumulado neto de 180 segundos. Tras el tratamiento, validar la estabilidad coloidal mediante la ausencia de coalescencia y medir la uniformidad del diámetro de gota en refractómetro digital y viscosímetro rotacional a 20 °C.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Operar el sonotrodo en régimen de onda continua sin sistema de refrigeración activo en doble camisa, lo que eleva velozmente la masa líquida por encima de los 65 °C, vaporizando los terpenos y ésteres volátiles más delicados y generando sabor a cocido.

Error #2

Sonicar de forma prolongada emulsiones con triglicéridos insaturados en presencia de oxígeno disuelto sin barrido de nitrógeno previo, lo que desencadena una sonólisis oxidativa con formación masiva de radicales libres y enranciamiento inmediato perceptible organolépticamente.

Error #3

Introducir la punta del sonotrodo a una profundidad inadecuada (menos de 1.5 cm del menisco líquido), provocando formación de aerosol superficial con espuma estéril, cavitación ineficiente por amortiguamiento de aire e incrustaciones de titanio desprendido por microerosión de la sonda.

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Coacervación compleja

Coacervación compleja

[ko.a.seɾ.βaˈsjon komˈple.xa]

La coacervación compleja es un fenómeno termodinámico de separación asociativa de fases líquido-líquido que ocurre espontáneamente en soluciones que contienen dos o más biopolímeros hidrófilos con cargas netas opuestas (típicamente una proteína anfótera y un polisacárido aniónico). El sistema se separa en dos fases líquidas inmiscibles en equilibrio: una fase densa, viscosa y concentrada en el complejo macromolecular denominada 'coacervado' (o fase coacervada), y una fase acuosa sobrenadante altamente diluida, prácticamente desprovista de polímeros. En la gastronomía de vanguardia y la biofísica de texturas, la coacervación compleja constituye el mecanismo biofísico de referencia para la microencapsulación sinérgica de moléculas aromáticas volátiles, aceites esenciales termosensibles y lípidos hidrófobos, protegiéndolos contra la oxidación y degradación térmica. Asimismo, modula de manera determinante la astringencia, la untuosidad y la sensación en boca (mouthfeel) de emulsiones fluidas, néctares y salsas mediante el control micrométrico de gotas suspendidas de coacervado que mimetizan la lubricidad de las partículas de grasa sin aportar densidad calórica.

Coeficiente de Partición

Coeficiente de Partición

[ko.e.fiˈθjen.te ðe paɾ.tiˈθjon / loɡ pe]

El coeficiente de partición (comúnmente expresado como P o su logaritmo decimal Log P, o específicamente como el coeficiente de partición octanol-agua K_ow) es una constante físico-química adimensional que mide el equilibrio de concentración de un soluto no ionizado entre dos fases líquidas inmiscibles en estado de equilibrio termodinámico. Representa cuantitativamente la lipofilia o hidrofobicidad relativa de una especie química; un valor de Log P positivo y elevado denota un soluto marcadamente apolar y lipófilo que prefiere solvatarse en la fase orgánica, mientras que un Log P negativo indica un soluto netamente hidrófilo y polar afin a los dominios acuosos. En la ciencia gastronómica de vanguardia, el coeficiente de partición rige de manera inexorable la cinética de liberación de los compuestos bioactivos, pigmentos y moléculas de sabor entre las matrices alimentarias lipídicas y acuosas (emulsiones O/W o W/O). Dicta si una especia, un aceite esencial o un agente colorante difundirá primordialmente hacia los glóbulos grasos de una salsa o si permanecerá en el suero lácteo acuoso, controlando la persistencia retronasal, la velocidad de disolución lingual y la percepción de astringencia o dulzor.

Cristales sub-alfa

Cristales sub-alfa

[kɾisˈta.les subˈal.fa]

Los cristales sub-alfa (sub-α, también referidos en la literatura técnica como formas γ o fases intermedias de súper-enfriamiento criogénico) constituyen un estado estructural altamente metaestable y transitorio en matrices de triacilgliceroles. Esta fase ocurre exclusivamente cuando una grasa fundida es expuesta a velocidades de enfriamiento hiper-rápidas (superiores a 50-100 °C/min) hasta temperaturas criogénicas inferiores a -20 °C o cercanas a la temperatura de transición vítrea (Tg). Estructuralmente, presentan un empaquetamiento lamelar con cadenas hidrocarbonadas prácticamente congeladas en un estado de desorden pseudo-amorfo. En la gastronomía hipermodernista y el tratamiento criogénico de lípidos (mediante inmersión directa en nitrógeno líquido a -196 °C o el uso de rotores criogénicos como el Pacojet en combinación con sales refrigerantes), la fase sub-alfa representa la frontera física donde el crecimiento cristalino es anulado cinéticamente por la viscosidad extrema del medio. Los alimentos grasos procesados en estas condiciones presentan una ausencia casi total de sensaciones granulosas al paladar, fundiendo en boca con una rapidez termodinámica instantánea debido al minúsculo tamaño de los dominios ordenados (escala manométrica < 100 nm).

Cristalización vítrea

Cristalización vítrea

[kɾis.ta.li.saˈsjon ˈbi.tɾe.a]

La vitrificación o estado vítreo es un estado termodinámico metaestable de no-equilibrio en el cual un fluido superenfriado o una solución de carbohidratos concentrada experimenta un incremento exponencial de su viscosidad cinética (>10¹² Pa·s), inmovilizando el desorden molecular traslacional sin adoptar una red periódica cristalina tridimensional. A diferencia de la cristalización estricta (que implica nucleación y crecimiento ordenado con calor latente de fusión), la transición vítrea ocurre a una temperatura crítica (Tg) dependiente de la plasticidad del solvente, consolidando una fase sólida amorfa isotrópica, transparente y frágil. En la alta gastronomía molecular, el control de este estado permite la génesis de vidrios de azúcar, encapsulaciones bioactivas, crujientes liofilizados y caramelos de alta densidad sin recristalización indeseada. Cuando el sistema supera la temperatura de transición vítrea (T > Tg) por absorción higroscópica de vapor de agua (aumento de la actividad de agua, aw) o por elevación térmica, la viscosidad cae abruptamente según la cinética de Williams-Landel-Ferry (WLF), activando la movilidad rotacional del agua plastificante, la pegajosidad interfacial (stickiness) y la eventual cristalización catastrófica del soluto que destruye la textura vítrea característica.

Cruz de Malta

Cruz de Malta

[ˈkɾuθ ðe ˈmal.ta]

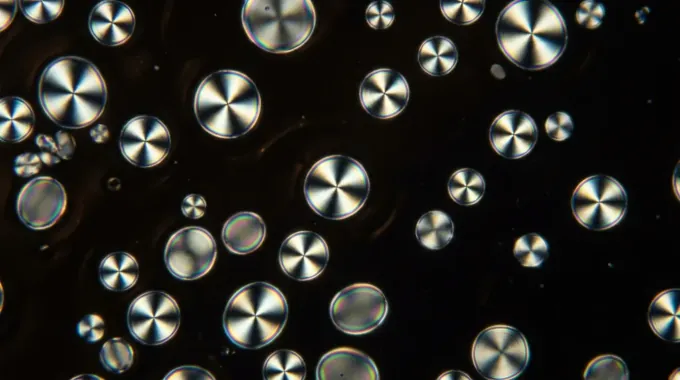
Patrón óptico interferencial de extinción cruciforme característico observado mediante microscopía óptica de polarización (PLM) en gránulos nativos de almidón intactos. Este fenómeno es el resultado directo de la birrefringencia positiva intrínseca exhibida por el empaquetamiento radial y altamente ordenado de las dobles hélices de amilopectina, las cuales configuran una estructura semicristalina cuasi-esférica con anisotropía óptica pronunciada. En gastronomía molecular y ciencia de los alimentos, la desaparición progresiva o súbita de la cruz de Malta define con absoluta exactitud analítica el rango de temperatura de gelatinización (T_o, T_p, T_c, típicamente entre 55 °C y 75 °C según el origen botánico). Su pérdida irreversible marca el colapso del orden mesomorfo y la transición de fase vítrea-cristalina a un gel amorfo viscoelástico, alterando radicalmente la viscosidad cinemática, la transparencia coloidal y la textura final del sistema alimentario.

Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.