Chalcona degradada

(Trans-chalcona / Producto de apertura del anillo C de antocianinas)

Transcripción IPA: [tʃalˈkona deɣɾaˈðaða]

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

La chalcona degradada representa la conformación molecular abierta e incolora o pardo-amarillenta derivada de la apertura hidrolítica del anillo heterocíclico C (pirilio) de las antocianinas monoméricas, específicamente generada por la transición tautomérica desde la base pseudobase carbinol a pH débilmente ácido o neutro (pH 4.5–7.0). Esta especie química se encuentra en un equilibrio dinámico dependiente de la acidez y la temperatura, careciendo del catión flavilio aromático estabilizado por resonancia, lo que erradica la banda de absorción característica en la región visible (510–540 nm) y causa la pérdida completa de los tonos rojos y violáceos en matrices alimentarias.

En gastronomía de vanguardia, la acumulación irreversible de chalconas degradadas conduce a la formación de derivados polifenólicos condensados o a la escisión terminal en ácido protocatéquico y floroglucinol aldehído, traduciéndose en una alteración cromática indeseable hacia tonos ocres mates, una pérdida total de vivacidad óptica en purés y reducciones de frutos rojos, y la aparición de perfiles astringentes astringentes secos y notas de oxidación fenólica.

II. Etimología e Historia Gastronómica

El aislamiento de los esqueletos de chalcona comenzó a finales del siglo XIX con los trabajos de Kostanecki sobre síntesis de flavonoides, pero no fue hasta la década de 1970 cuando investigadores como Raymond Brouillard y Jacques Delaporte elucidaron la termodinámica del equilibrio tautomérico de las antocianinas, demostrando cuantitativamente que el catión flavilio se hidrata hacia pseudobase hemiacetal y posteriormente se tautomeriza a trans-chalcona.

En la ciencia gastronómica contemporánea, el entendimiento de esta degradación fue impulsado por la necesidad de preservar los perfiles cromáticos de frutas como la mora, frambuesa y cereza frente a los tratamientos térmicos prolongados del sous-vide. Harold McGee y químicos de alimentos integrados en laboratorios culinarios documentaron cómo las cocciones al vacío mal gestionadas a pH neutro transformaban antocianinas brillantes en dispersiones desaturadas dominadas por chalconas insolubles e inactivas espectrofotométricamente.


III. Ciencia Culinaria y Bioquímica

El mecanismo fisicoquímico comprende la adición nucleofílica de agua en la posición C2 del catión flavilio (AH+), con una constante de hidratación (Kh) que genera la pseudobase carbinol neutra (B), caracterizada por un pKh típico entre 2.5 y 3.8. A continuación, mediante una reacción de apertura de anillo regida por una constante tautomérica (KT = [C]/[B] ≈ 0.1 a 0.5), el hemiacetal C2-O se escinde para formar la cis-chalcona (Cc), la cual experimenta una isomerización conformacional hacia la trans-chalcona (Ct) termodinámicamente favorecida (ΔG° < 0 a T > 40 °C). Esta transición destruye el sistema de dobles enlaces conjugados continuos entre los anillos aromáticos A y B, desplazando el máximo de absorción (λmax) desde ~520 nm hasta ~340-360 nm (región ultravioleta cercana).

Bajo condiciones de estrés térmico prolongado (T > 65 °C) y potenciales redox oxidativos (Eh > +200 mV), la trans-chalcona sufre una escisión oxidativa irreversible de primer orden cinético (k = 1.2 × 10⁻⁴ s⁻¹ a 80 °C), fragmentándose en derivados de ácido benzoico sustituido y polímeros insolubles de color marrón. La presencia de oxígeno disuelto y la radiación actínica aceleran la degradación con energías de activación (Ea) del orden de 60–85 kJ/mol, anulando la capacidad de regenerar el catión flavilio incluso si se reacidifica la matriz mediante adición extemporánea de protones (ácido cítrico o málico).

IV. Protocolo de Ejecución y Precisión Técnica

Para inhibir la formación de chalcona degradada en geles, emulsiones y caldos de frutos rojos (ej. Rubus fruticosus, Fragaria vesca), monitorizar el pH inmediatamente tras la molienda usando un pH-metro digital calibrado a 3 puntos (pH 4.01, 7.00 y 9.21 con compensación automática de temperatura ATC). Añadir analíticamente ácido málico puro o cítrico tamponado a razón de 2.5 a 4.0 g/kg hasta estabilizar la matriz a un pH estrictamente inferior a 2.8, garantizando que más del 85% del equilibrio permanezca en la forma de catión flavilio cromóforo.

Procesar térmicamente en baño termostático de precisión con agitación continua programado a no más de 58.5 °C por un tiempo límite de 20 minutos, o alternativamente aplicar desgasificación previa en campana de vacío a 5 mbar durante 120 segundos para retirar oxígeno molecular antes de termosellar al vacío total (99.8%). Si se requiere sonicación mediante sonda de titanio de 24 kHz para dispersión coloidal, aplicar ciclos pulsados (5 s ON / 10 s OFF) en baño de hielo para no exceder los 25 °C en el núcleo de la muestra, verificando la densidad óptica en espectrofotómetro a 520 nm.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Cocinar o reducir purés de frutos rojos sin corregir el pH nativo (> 3.8), lo que desplaza el equilibrio cinético hacia la trans-chalcona y produce un apagado total del color, virando a un marrón oxidativo opaco.

Error #2

Aplicar calentamiento prolongado en recipientes abiertos a temperaturas superiores a 75 °C, desencadenando la lisis oxidativa irreversible del enlace C-C de la chalcona hacia ácido protocatéquico y floroglucinol.

Error #3

Neutralizar o basificar erróneamente salsas o reducciones con agentes alcalinos (como bicarbonato de sodio en corrección de acidez), forzando la apertura instantánea del anillo C y generando turbidez heterogénea por floculación de subproductos fenólicos.

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Coacervación compleja

Coacervación compleja

[ko.a.seɾ.βaˈsjon komˈple.xa]

La coacervación compleja es un fenómeno termodinámico de separación asociativa de fases líquido-líquido que ocurre espontáneamente en soluciones que contienen dos o más biopolímeros hidrófilos con cargas netas opuestas (típicamente una proteína anfótera y un polisacárido aniónico). El sistema se separa en dos fases líquidas inmiscibles en equilibrio: una fase densa, viscosa y concentrada en el complejo macromolecular denominada 'coacervado' (o fase coacervada), y una fase acuosa sobrenadante altamente diluida, prácticamente desprovista de polímeros. En la gastronomía de vanguardia y la biofísica de texturas, la coacervación compleja constituye el mecanismo biofísico de referencia para la microencapsulación sinérgica de moléculas aromáticas volátiles, aceites esenciales termosensibles y lípidos hidrófobos, protegiéndolos contra la oxidación y degradación térmica. Asimismo, modula de manera determinante la astringencia, la untuosidad y la sensación en boca (mouthfeel) de emulsiones fluidas, néctares y salsas mediante el control micrométrico de gotas suspendidas de coacervado que mimetizan la lubricidad de las partículas de grasa sin aportar densidad calórica.

Coeficiente de Partición

Coeficiente de Partición

[ko.e.fiˈθjen.te ðe paɾ.tiˈθjon / loɡ pe]

El coeficiente de partición (comúnmente expresado como P o su logaritmo decimal Log P, o específicamente como el coeficiente de partición octanol-agua K_ow) es una constante físico-química adimensional que mide el equilibrio de concentración de un soluto no ionizado entre dos fases líquidas inmiscibles en estado de equilibrio termodinámico. Representa cuantitativamente la lipofilia o hidrofobicidad relativa de una especie química; un valor de Log P positivo y elevado denota un soluto marcadamente apolar y lipófilo que prefiere solvatarse en la fase orgánica, mientras que un Log P negativo indica un soluto netamente hidrófilo y polar afin a los dominios acuosos. En la ciencia gastronómica de vanguardia, el coeficiente de partición rige de manera inexorable la cinética de liberación de los compuestos bioactivos, pigmentos y moléculas de sabor entre las matrices alimentarias lipídicas y acuosas (emulsiones O/W o W/O). Dicta si una especia, un aceite esencial o un agente colorante difundirá primordialmente hacia los glóbulos grasos de una salsa o si permanecerá en el suero lácteo acuoso, controlando la persistencia retronasal, la velocidad de disolución lingual y la percepción de astringencia o dulzor.

Cristales sub-alfa

Cristales sub-alfa

[kɾisˈta.les subˈal.fa]

Los cristales sub-alfa (sub-α, también referidos en la literatura técnica como formas γ o fases intermedias de súper-enfriamiento criogénico) constituyen un estado estructural altamente metaestable y transitorio en matrices de triacilgliceroles. Esta fase ocurre exclusivamente cuando una grasa fundida es expuesta a velocidades de enfriamiento hiper-rápidas (superiores a 50-100 °C/min) hasta temperaturas criogénicas inferiores a -20 °C o cercanas a la temperatura de transición vítrea (Tg). Estructuralmente, presentan un empaquetamiento lamelar con cadenas hidrocarbonadas prácticamente congeladas en un estado de desorden pseudo-amorfo. En la gastronomía hipermodernista y el tratamiento criogénico de lípidos (mediante inmersión directa en nitrógeno líquido a -196 °C o el uso de rotores criogénicos como el Pacojet en combinación con sales refrigerantes), la fase sub-alfa representa la frontera física donde el crecimiento cristalino es anulado cinéticamente por la viscosidad extrema del medio. Los alimentos grasos procesados en estas condiciones presentan una ausencia casi total de sensaciones granulosas al paladar, fundiendo en boca con una rapidez termodinámica instantánea debido al minúsculo tamaño de los dominios ordenados (escala manométrica < 100 nm).

Cristalización vítrea

Cristalización vítrea

[kɾis.ta.li.saˈsjon ˈbi.tɾe.a]

La vitrificación o estado vítreo es un estado termodinámico metaestable de no-equilibrio en el cual un fluido superenfriado o una solución de carbohidratos concentrada experimenta un incremento exponencial de su viscosidad cinética (>10¹² Pa·s), inmovilizando el desorden molecular traslacional sin adoptar una red periódica cristalina tridimensional. A diferencia de la cristalización estricta (que implica nucleación y crecimiento ordenado con calor latente de fusión), la transición vítrea ocurre a una temperatura crítica (Tg) dependiente de la plasticidad del solvente, consolidando una fase sólida amorfa isotrópica, transparente y frágil. En la alta gastronomía molecular, el control de este estado permite la génesis de vidrios de azúcar, encapsulaciones bioactivas, crujientes liofilizados y caramelos de alta densidad sin recristalización indeseada. Cuando el sistema supera la temperatura de transición vítrea (T > Tg) por absorción higroscópica de vapor de agua (aumento de la actividad de agua, aw) o por elevación térmica, la viscosidad cae abruptamente según la cinética de Williams-Landel-Ferry (WLF), activando la movilidad rotacional del agua plastificante, la pegajosidad interfacial (stickiness) y la eventual cristalización catastrófica del soluto que destruye la textura vítrea característica.

Cruz de Malta

Cruz de Malta

[ˈkɾuθ ðe ˈmal.ta]

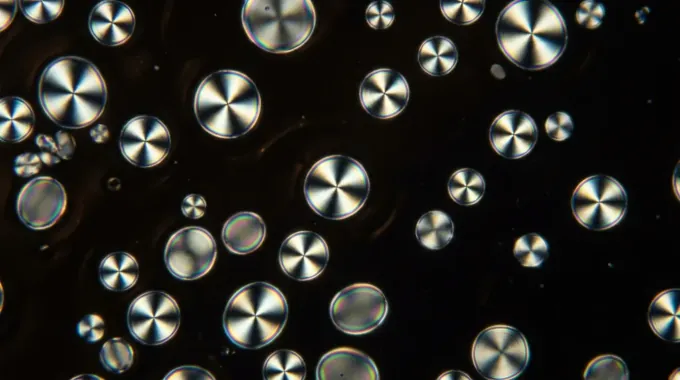
Patrón óptico interferencial de extinción cruciforme característico observado mediante microscopía óptica de polarización (PLM) en gránulos nativos de almidón intactos. Este fenómeno es el resultado directo de la birrefringencia positiva intrínseca exhibida por el empaquetamiento radial y altamente ordenado de las dobles hélices de amilopectina, las cuales configuran una estructura semicristalina cuasi-esférica con anisotropía óptica pronunciada. En gastronomía molecular y ciencia de los alimentos, la desaparición progresiva o súbita de la cruz de Malta define con absoluta exactitud analítica el rango de temperatura de gelatinización (T_o, T_p, T_c, típicamente entre 55 °C y 75 °C según el origen botánico). Su pérdida irreversible marca el colapso del orden mesomorfo y la transición de fase vítrea-cristalina a un gel amorfo viscoelástico, alterando radicalmente la viscosidad cinemática, la transparencia coloidal y la textura final del sistema alimentario.

Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.