Clorofilina soluble

(Sal sódico-cúprica de clorofilina / E141ii / C34H31CuN4Na3O6)

Transcripción IPA: [klo.ɾo.fiˈli.na soˈlu.βle]

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

La clorofilina soluble (comúnmente formulada como sal sódico-cúprica de clorofilina o complejo cúprico de clorofilina hidrosoluble, aditivo alimentario E141ii) es un derivado semisintético hidrófilo y termoestable obtenido mediante la saponificación alcalina severa de la clorofila natural extraída de fuentes vegetales (Festuca, Medicago sativa), seguida de una reacción de transmetalación donde el ion magnesio (Mg²⁺) nativo y termolábil es sustituido coordinativamente por un ion cobre divalente (Cu²⁺).

En la ciencia de los alimentos y la cocina de vanguardia, esta biomolécula modificada representa el estándar de oro en estabilidad de color espectral verde esmeralda. Al haberse despojado por saponificación de su éster metílico en C13 y de su cola diterpénica de fitilo en C17(3), la molécula exhibe tres grupos carboxilato desprotonados formando sales de sodio (-COO⁻ Na⁺), confiriéndole una solubilidad acuosa completa. Paralelamente, la fuerte energía de enlace del complejo de coordinación Cu²⁺ en el centro tetrapirrólico previene la desmetalación inducida por ácidos o tratamientos térmicos extremos de esterilización (121 °C), impidiendo cualquier viraje hacia feofitinas o feoforbidas.

II. Etimología e Historia Gastronómica

La química de las clorofilinas fue introducida a finales del siglo XIX por Ernst Schunck y consolidada mediante las investigaciones de Richard Willstätter en Zurich durante la primera década del siglo XX al estudiar la escisión por álcalis de la clorofila purificada, descubriendo que la rotura de los enlaces éster rendía sales carboxílicas solubles en agua que denominó 'clorofilinas'. El posterior perfeccionamiento técnico de transmetalación con sales de cobre para fijar el color verde frente a la acción del sulfito y la acidez fue desarrollado y patentado en Alemania y Suiza en los años 1930 para aplicaciones farmacéuticas y tintóreas alimentarias.

En la gastronomía de vanguardia contemporánea, la clorofilina soluble emergió como un reactivo esencial en las cocinas de elBulli, The Fat Duck y Mugaritz a principios de los años 2000. Los chefs y científicos culinarios la adoptaron para superar la limitación termodinámica insalvable de los jugos clorofílicos tradicionales en preparaciones que requerían autoclave, reducciones prolongadas al fuego directo, esferificaciones en baños de calcio o formulaciones de geles traslúcidos con pH ácido (como geles de cítricos o vinagretas verdes), donde el color verde natural decae en minutos.
III. Ciencia Culinaria y Bioquímica

La robustez fisicoquímica de la sal sódico-cúprica de clorofilina radica en la mecánica cuántica y la teoría del campo de ligandos aplicada al macrociclo tetrapirrólico. El ion Mg²⁺ original posee un radio iónico de 72 pm y carece de electrones d que estabilicen el enlace por retrodonación (enlace puramente iónico lábil frente a H⁺ con constante de estabilidad log K ≈ 5). En contraste, el catión Cu²⁺ (configuración electrónica d⁹, radio iónico de 73 pm) forma enlaces de coordinación covalentes coordinados con los cuatro nitrógenos pirrólicos mediante hibridación dsp² plana cuadrada, exhibiendo una constante de estabilidad termodinámica excepcionalmente alta (log K ≈ 18-20).

Esta geometría plana confiere una energía de estabilización por el campo cristalino (CFSE) que genera una barrera energética prácticamente impenetrable para los iones hidronio (H3O⁺), resistiendo medios ácidos de hasta pH 2.5 sin perder el cobre ni perder su absorbancia en la banda Soret (λmax ≈ 405 nm) y en la banda roja (λmax ≈ 630 nm). Además, la presencia de tres sales sódicas carboxilato ionizadas (-COO⁻ Na⁺) en su estructura confiere un potencial electrostático fuertemente negativo (potencial zeta ζ < -40 mV a pH > 4.5), asegurando la repulsión coulómbica intermolecular, evitando la agregación hidrofóbica coloidal y garantizando la solubilidad acuosa homogénea en un rango de actividad de agua aw de 0.20 a 1.00.

IV. Protocolo de Ejecución y Precisión Técnica

Para teñir y estabilizar un gel transparente de alta acidez de manzana ácida y lima (pH 3.2, 18 °Brix) destinado a un servicio de alta gastronomía, se pesa la sal sódico-cúprica de clorofilina purificada en balanza analítica de precisión (0.1 mg) dosificando exactamente 0.15 g por kilogramo de base líquida (150 ppm), lo cual garantiza un color esmeralda profundo sin superar los límites toxicológicos regulatorios de cobre bioasimilable.

Se realiza una pre-dispersión disolviendo el polvo de clorofilina en 20 mL de agua desionizada a 25 °C con agitación magnética constante a 500 rpm durante 3 minutos para asegurar la completa hidratación de los grupos carboxilato sódicos. Esta disolución madre se incorpora al zumo de manzana clarificado al que se le ha añadido agar-agar (9 g/kg) o goma gellan de alto acilo (3.5 g/kg). La mezcla completa se calienta en placa termostática a ebullición sostenida (95-100 °C) durante 2 minutos; el color se mantiene inmutable a pesar de la conjunción de pH 3.2 y calor directo. Finalmente, se desairea al vacío (99% en campana de vacío) para remover microburbujas y se cuela en molde a 4 °C para permitir la gelificación sin interferencia lumínica.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Sobredosificación descontrolada por encima de 500 ppm (>0.5 g/kg), lo que imparte un regusto metálico residual punzante y astrigente debido a micro-trazas de cobre libre y puede superar los límites de ingesta diaria admisible (IDA) fijados por EFSA/FDA.

Error #2

Mezclar clorofilina soluble directamente en matrices lipídicas anhidras puras (aceites de oliva virgen extra, manteca de cacao o mantequilla clarificada) sin un emulsionante intermedio (como lecitina con HLB adecuado), lo que provoca una separación de fases instantánea y precipitación de cristales insolubles al carecer de la cadena hidrófoba de fitilo.

Error #3

Precipitación catiónica por adición directa en salmueras concentradas que contienen sales de calcio no queladas (Ca²⁺ > 50 mM) a pH alcalino, formando sales insolubles de clorofilina dicálcica que floculan y sedimentan como grumos arenosos en el fondo del recipiente.

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Coacervación compleja

Coacervación compleja

[ko.a.seɾ.βaˈsjon komˈple.xa]

La coacervación compleja es un fenómeno termodinámico de separación asociativa de fases líquido-líquido que ocurre espontáneamente en soluciones que contienen dos o más biopolímeros hidrófilos con cargas netas opuestas (típicamente una proteína anfótera y un polisacárido aniónico). El sistema se separa en dos fases líquidas inmiscibles en equilibrio: una fase densa, viscosa y concentrada en el complejo macromolecular denominada 'coacervado' (o fase coacervada), y una fase acuosa sobrenadante altamente diluida, prácticamente desprovista de polímeros. En la gastronomía de vanguardia y la biofísica de texturas, la coacervación compleja constituye el mecanismo biofísico de referencia para la microencapsulación sinérgica de moléculas aromáticas volátiles, aceites esenciales termosensibles y lípidos hidrófobos, protegiéndolos contra la oxidación y degradación térmica. Asimismo, modula de manera determinante la astringencia, la untuosidad y la sensación en boca (mouthfeel) de emulsiones fluidas, néctares y salsas mediante el control micrométrico de gotas suspendidas de coacervado que mimetizan la lubricidad de las partículas de grasa sin aportar densidad calórica.

Coeficiente de Partición

Coeficiente de Partición

[ko.e.fiˈθjen.te ðe paɾ.tiˈθjon / loɡ pe]

El coeficiente de partición (comúnmente expresado como P o su logaritmo decimal Log P, o específicamente como el coeficiente de partición octanol-agua K_ow) es una constante físico-química adimensional que mide el equilibrio de concentración de un soluto no ionizado entre dos fases líquidas inmiscibles en estado de equilibrio termodinámico. Representa cuantitativamente la lipofilia o hidrofobicidad relativa de una especie química; un valor de Log P positivo y elevado denota un soluto marcadamente apolar y lipófilo que prefiere solvatarse en la fase orgánica, mientras que un Log P negativo indica un soluto netamente hidrófilo y polar afin a los dominios acuosos. En la ciencia gastronómica de vanguardia, el coeficiente de partición rige de manera inexorable la cinética de liberación de los compuestos bioactivos, pigmentos y moléculas de sabor entre las matrices alimentarias lipídicas y acuosas (emulsiones O/W o W/O). Dicta si una especia, un aceite esencial o un agente colorante difundirá primordialmente hacia los glóbulos grasos de una salsa o si permanecerá en el suero lácteo acuoso, controlando la persistencia retronasal, la velocidad de disolución lingual y la percepción de astringencia o dulzor.

Cristales sub-alfa

Cristales sub-alfa

[kɾisˈta.les subˈal.fa]

Los cristales sub-alfa (sub-α, también referidos en la literatura técnica como formas γ o fases intermedias de súper-enfriamiento criogénico) constituyen un estado estructural altamente metaestable y transitorio en matrices de triacilgliceroles. Esta fase ocurre exclusivamente cuando una grasa fundida es expuesta a velocidades de enfriamiento hiper-rápidas (superiores a 50-100 °C/min) hasta temperaturas criogénicas inferiores a -20 °C o cercanas a la temperatura de transición vítrea (Tg). Estructuralmente, presentan un empaquetamiento lamelar con cadenas hidrocarbonadas prácticamente congeladas en un estado de desorden pseudo-amorfo. En la gastronomía hipermodernista y el tratamiento criogénico de lípidos (mediante inmersión directa en nitrógeno líquido a -196 °C o el uso de rotores criogénicos como el Pacojet en combinación con sales refrigerantes), la fase sub-alfa representa la frontera física donde el crecimiento cristalino es anulado cinéticamente por la viscosidad extrema del medio. Los alimentos grasos procesados en estas condiciones presentan una ausencia casi total de sensaciones granulosas al paladar, fundiendo en boca con una rapidez termodinámica instantánea debido al minúsculo tamaño de los dominios ordenados (escala manométrica < 100 nm).

Cristalización vítrea

Cristalización vítrea

[kɾis.ta.li.saˈsjon ˈbi.tɾe.a]

La vitrificación o estado vítreo es un estado termodinámico metaestable de no-equilibrio en el cual un fluido superenfriado o una solución de carbohidratos concentrada experimenta un incremento exponencial de su viscosidad cinética (>10¹² Pa·s), inmovilizando el desorden molecular traslacional sin adoptar una red periódica cristalina tridimensional. A diferencia de la cristalización estricta (que implica nucleación y crecimiento ordenado con calor latente de fusión), la transición vítrea ocurre a una temperatura crítica (Tg) dependiente de la plasticidad del solvente, consolidando una fase sólida amorfa isotrópica, transparente y frágil. En la alta gastronomía molecular, el control de este estado permite la génesis de vidrios de azúcar, encapsulaciones bioactivas, crujientes liofilizados y caramelos de alta densidad sin recristalización indeseada. Cuando el sistema supera la temperatura de transición vítrea (T > Tg) por absorción higroscópica de vapor de agua (aumento de la actividad de agua, aw) o por elevación térmica, la viscosidad cae abruptamente según la cinética de Williams-Landel-Ferry (WLF), activando la movilidad rotacional del agua plastificante, la pegajosidad interfacial (stickiness) y la eventual cristalización catastrófica del soluto que destruye la textura vítrea característica.

Cruz de Malta

Cruz de Malta

[ˈkɾuθ ðe ˈmal.ta]

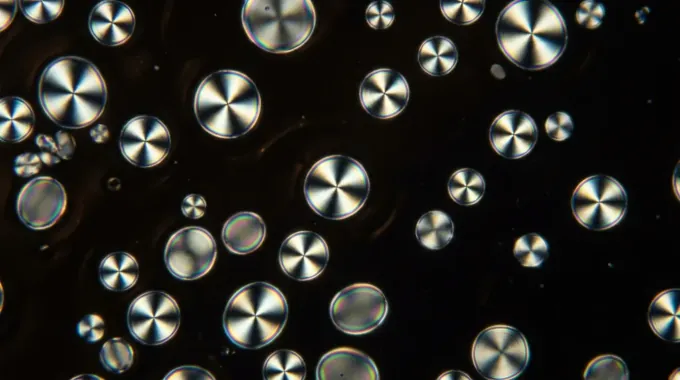
Patrón óptico interferencial de extinción cruciforme característico observado mediante microscopía óptica de polarización (PLM) en gránulos nativos de almidón intactos. Este fenómeno es el resultado directo de la birrefringencia positiva intrínseca exhibida por el empaquetamiento radial y altamente ordenado de las dobles hélices de amilopectina, las cuales configuran una estructura semicristalina cuasi-esférica con anisotropía óptica pronunciada. En gastronomía molecular y ciencia de los alimentos, la desaparición progresiva o súbita de la cruz de Malta define con absoluta exactitud analítica el rango de temperatura de gelatinización (T_o, T_p, T_c, típicamente entre 55 °C y 75 °C según el origen botánico). Su pérdida irreversible marca el colapso del orden mesomorfo y la transición de fase vítrea-cristalina a un gel amorfo viscoelástico, alterando radicalmente la viscosidad cinemática, la transparencia coloidal y la textura final del sistema alimentario.

Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.