Coacervación simple

(Desolvatación macromolecular monofásica)

Transcripción IPA: [ko.a.seɾ.βaˈsjon ˈsim.ple]

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

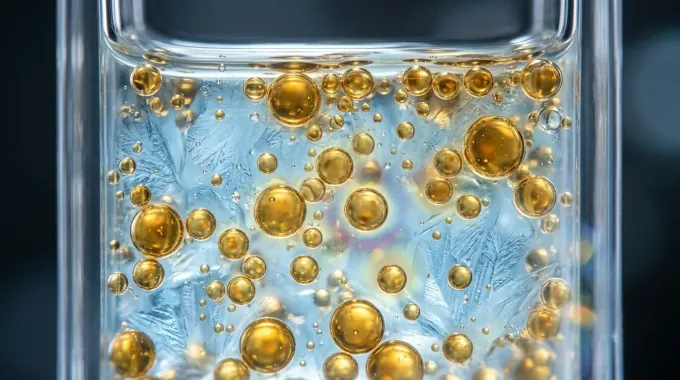
La coacervación simple es un proceso fisicoquímico de separación de fases líquido-líquido que afecta a un sistema coloidal que contiene una única especie polimérica macromolecular (como gelatina, albúmina sérica, caseína o etilcelulosa). A diferencia de la variante compleja, no requiere la interacción electrostática entre dos polímeros de signo opuesto, sino que es inducida por la modificación termodinámica de la afinidad soluto-solvente mediante la adición de un agente desolvatante fuertemente hidrófilo (un no-solvente miscible como etanol o acetona) o mediante la adición de electrolitos concentrados (agentes liotrópicos neutros).

En la gastronomía experimental y la técnica culinaria estructural, la coacervación simple permite la formación controlada de matrices densas de textura viscosa, geles elásticos fluidificados y microcápsulas monocomponentes sin alterar las propiedades químicas primarias del biopolímero. Es un recurso crítico para la purificación fraccionada de extractos proteicos, la obtención de texturas biomiméticas untuosas con extrema lisura sensorial y la generación de capas de recubrimiento protector hidrófobo o lipófilo en esferificaciones no convencionales y cubiertas de confitería molecular.

II. Etimología e Historia Gastronómica

La distinción fundacional entre coacervación simple y compleja fue formulada experimentalmente por H. G. Bungenberg de Jong y sus colaboradores en la Universidad de Leiden entre 1931 y 1937. Al añadir alcoholes de cadena corta o sulfato de sodio (Na₂SO₄) a disoluciones de gelatina cargada o neutra, descubrieron que el sistema perdía homogeneidad sin generar un precipitado rígido o cristalino, sino gotas líquidas ricas en polímero suspendidas en un líquido empobrecido.

Durante las décadas subsiguientes, el método fue perfeccionado en formulaciones farmacéuticas para la liberación controlada de fármacos hidrofóbicos. En los albores de la cocina de vanguardia a finales de los años 90 y principios de los 2000, los principios fisicoquímicos de la coacervación simple fueron reinterpretados por investigadores culinarios para comprender la precipitación controlada de proteínas en fondos tradicionales enriquecidos con alcohol y para diseñar sistemas de esferificación y microperlas aromáticas basadas en hidrocoloides únicos deshidratados químicamente.


III. Ciencia Culinaria y Bioquímica

La coacervación simple está regida por la transición en los parámetros de interacción de Flory-Huggins (χ) entre el polímero y el solvente acuoso. En condiciones normales, el agua es un 'buen solvente' para la macromolécula (χ < 0.5), por lo que las interacciones polímero-solvente son energéticamente más favorables que las interacciones polímero-polímero. Al incorporar gradualmente un agente deshidratante como etanol (con menor constante dieléctrica: ε_etanol ≈ 24.3 vs. ε_agua ≈ 80.1 a 20 °C) o iones fuertemente deshidratantes según la serie liotrópica de Hofmeister (ej. SO₄²⁻, HPO₄²⁻), el agente desolvatante secuestra termodinámicamente las moléculas de agua que componen la envoltura de solvatación del polímero.

Esto provoca que el parámetro de Flory-Huggins supere el valor crítico (χ > 0.5), transformando el medio en un 'solvente pobre'. En consecuencia, el término entálpico de interacción hidrofóbica y de van der Waals polímero-polímero se vuelve dominante frente al término entrópico de mezcla. Para minimizar el área de contacto desfavorable con el solvente desnaturalizado, las cadenas del biopolímero se repliegan y se autoasocian en microgotas líquidas densas y viscosas (coacervados simples). Si el proceso se detiene con precisión antes del punto de insolubilidad absoluta, no se produce una precipitación macroscópica sólida o agregación fractal irreversible, manteniéndose el equilibrio bifásico coloidal líquido-líquido.

IV. Protocolo de Ejecución y Precisión Técnica

Para inducir una coacervación simple controlada de gelatina con fines de encapsulación o generación de textura coloidal líquida concentrada: 1. Preparación de la solución macromolecular base: Hidratar gelatina de grado farmacéutico (tipo B, 220 Bloom, pI ≈ 4.7 - 5.2) al 5.0% p/p en agua mili-Q a 60 °C en un baño termostático con agitación durante 45 minutos. Monitorear el pH con electrodo calibrado y ajustar a 7.00 ± 0.05 con microadiciones de NaOH 0.1 M para asegurar una carga neta balanceada. 2. Titulación controlada de desolvatación: Mantener la disolución a una temperatura crítica constante de 40.0 °C (por encima de la temperatura de sol-gel de la gelatina para evitar la transición a hélice de colágeno sólida). Añadir lentamente etanol absoluto grado alimentario (99.8% v/v) a una velocidad de perfusión de 2.0 mL/min mediante bomba peristáltica o jeringa de precisión bajo agitación axial controlada a 250 rpm. Medir en continuo la absorbancia o turbidez a 540 nm.

3. Punto final y aislamiento: La transición de fase se manifiesta visualmente por una turbidez blanco-lechosa opalescente cuando el volumen de etanol alcanza entre 45% y 55% v/v del sistema. Cesada la adición, centrifugar a 2.500 × g durante 10 minutos a 35 °C para separar la fase coacervada rica (capa inferior hiperviscosa) del sobrenadante hidroalcohólico clarificado. La fase densa puede ser cargada con aromas liposolubles y estabilizada mediante reticulación enzimática o enfriamiento térmico controlado.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Adición demasiado rápida o en chorro del no-solvente (etanol/acetona), lo que genera una deshidratación local instantánea y conduce a la formación de precipitados fibrosos o grumos sólidos irreversibles en lugar de microgotas de coacervado líquido.

Error #2

Operar a una temperatura inferior a la temperatura crítica de gelificación sol-gel del biopolímero (T < 30 °C para gelatina), desencadenando la formación de un hidrogel elástico tridimensional masivo que bloquea la separación líquido-líquido.

Error #3

Uso de concentraciones excesivamente bajas de polímero (por debajo del límite crítico de solapamiento C* < 0.5% p/p), lo cual imposibilita la coalescencia intermolecular coordinada y genera únicamente una dispersión turbia coloidal inestable que sedimenta de forma no uniforme.

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Coeficiente de Partición

Coeficiente de Partición

[ko.e.fiˈθjen.te ðe paɾ.tiˈθjon / loɡ pe]

El coeficiente de partición (comúnmente expresado como P o su logaritmo decimal Log P, o específicamente como el coeficiente de partición octanol-agua K_ow) es una constante físico-química adimensional que mide el equilibrio de concentración de un soluto no ionizado entre dos fases líquidas inmiscibles en estado de equilibrio termodinámico. Representa cuantitativamente la lipofilia o hidrofobicidad relativa de una especie química; un valor de Log P positivo y elevado denota un soluto marcadamente apolar y lipófilo que prefiere solvatarse en la fase orgánica, mientras que un Log P negativo indica un soluto netamente hidrófilo y polar afin a los dominios acuosos. En la ciencia gastronómica de vanguardia, el coeficiente de partición rige de manera inexorable la cinética de liberación de los compuestos bioactivos, pigmentos y moléculas de sabor entre las matrices alimentarias lipídicas y acuosas (emulsiones O/W o W/O). Dicta si una especia, un aceite esencial o un agente colorante difundirá primordialmente hacia los glóbulos grasos de una salsa o si permanecerá en el suero lácteo acuoso, controlando la persistencia retronasal, la velocidad de disolución lingual y la percepción de astringencia o dulzor.

Cristales sub-alfa

Cristales sub-alfa

[kɾisˈta.les subˈal.fa]

Los cristales sub-alfa (sub-α, también referidos en la literatura técnica como formas γ o fases intermedias de súper-enfriamiento criogénico) constituyen un estado estructural altamente metaestable y transitorio en matrices de triacilgliceroles. Esta fase ocurre exclusivamente cuando una grasa fundida es expuesta a velocidades de enfriamiento hiper-rápidas (superiores a 50-100 °C/min) hasta temperaturas criogénicas inferiores a -20 °C o cercanas a la temperatura de transición vítrea (Tg). Estructuralmente, presentan un empaquetamiento lamelar con cadenas hidrocarbonadas prácticamente congeladas en un estado de desorden pseudo-amorfo. En la gastronomía hipermodernista y el tratamiento criogénico de lípidos (mediante inmersión directa en nitrógeno líquido a -196 °C o el uso de rotores criogénicos como el Pacojet en combinación con sales refrigerantes), la fase sub-alfa representa la frontera física donde el crecimiento cristalino es anulado cinéticamente por la viscosidad extrema del medio. Los alimentos grasos procesados en estas condiciones presentan una ausencia casi total de sensaciones granulosas al paladar, fundiendo en boca con una rapidez termodinámica instantánea debido al minúsculo tamaño de los dominios ordenados (escala manométrica < 100 nm).

Cristalización vítrea

Cristalización vítrea

[kɾis.ta.li.saˈsjon ˈbi.tɾe.a]

La vitrificación o estado vítreo es un estado termodinámico metaestable de no-equilibrio en el cual un fluido superenfriado o una solución de carbohidratos concentrada experimenta un incremento exponencial de su viscosidad cinética (>10¹² Pa·s), inmovilizando el desorden molecular traslacional sin adoptar una red periódica cristalina tridimensional. A diferencia de la cristalización estricta (que implica nucleación y crecimiento ordenado con calor latente de fusión), la transición vítrea ocurre a una temperatura crítica (Tg) dependiente de la plasticidad del solvente, consolidando una fase sólida amorfa isotrópica, transparente y frágil. En la alta gastronomía molecular, el control de este estado permite la génesis de vidrios de azúcar, encapsulaciones bioactivas, crujientes liofilizados y caramelos de alta densidad sin recristalización indeseada. Cuando el sistema supera la temperatura de transición vítrea (T > Tg) por absorción higroscópica de vapor de agua (aumento de la actividad de agua, aw) o por elevación térmica, la viscosidad cae abruptamente según la cinética de Williams-Landel-Ferry (WLF), activando la movilidad rotacional del agua plastificante, la pegajosidad interfacial (stickiness) y la eventual cristalización catastrófica del soluto que destruye la textura vítrea característica.

Cruz de Malta

Cruz de Malta

[ˈkɾuθ ðe ˈmal.ta]

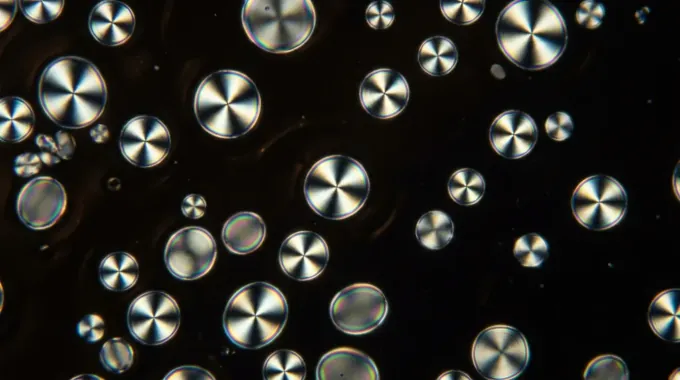
Patrón óptico interferencial de extinción cruciforme característico observado mediante microscopía óptica de polarización (PLM) en gránulos nativos de almidón intactos. Este fenómeno es el resultado directo de la birrefringencia positiva intrínseca exhibida por el empaquetamiento radial y altamente ordenado de las dobles hélices de amilopectina, las cuales configuran una estructura semicristalina cuasi-esférica con anisotropía óptica pronunciada. En gastronomía molecular y ciencia de los alimentos, la desaparición progresiva o súbita de la cruz de Malta define con absoluta exactitud analítica el rango de temperatura de gelatinización (T_o, T_p, T_c, típicamente entre 55 °C y 75 °C según el origen botánico). Su pérdida irreversible marca el colapso del orden mesomorfo y la transición de fase vítrea-cristalina a un gel amorfo viscoelástico, alterando radicalmente la viscosidad cinemática, la transparencia coloidal y la textura final del sistema alimentario.

Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.

Enzimas proteolíticas endógenas

Enzimas proteolíticas endógenas

[enˈzimas pɾoteoˈlitikas enˈdoxenas]

Las enzimas proteolíticas endógenas son biocatalizadores peptídicos preexistentes en el citosol y orgánulos del tejido muscular animal, cuya función post-mortem primaria es la hidrólisis selectiva de uniones peptídicas específicas en proteínas miofibrilares y del citoesqueleto. Las dos familias enzimáticas dominantes en la maduración y terneza cárnica son las calpaínas (cisteín-proteasas neutras dependientes de iones Ca²⁺ citoplasmáticos) y las catepsinas (hidrolasas ácidas de origen lisosomal, destacando las catepsinas B, D, H y L). En gastronomía de precisión y maduración avanzada (dry aging / wet aging), estas enzimas dirigen la proteólisis del citoesqueleto celular degradando titina, nebulina, desmina y troponina T, debilitando la rigidez sarcomérica sin romper masivamente las cadenas gruesas de miosina ni la actina. Esta acción controlada produce un ablandamiento textural exponencial, incrementa el agua retenida por capilaridad y libera pequeños péptidos sapídicos y aminoácidos libres (como glutamato y arginina) inductores de sabor umami de alta intensidad.