Coalescencia de burbujas

(Fusión irreversible de fases dispersas gaseosas)

Transcripción IPA: [ko.a.leˈsen.sja ðe βuɾˈβu.xas]

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

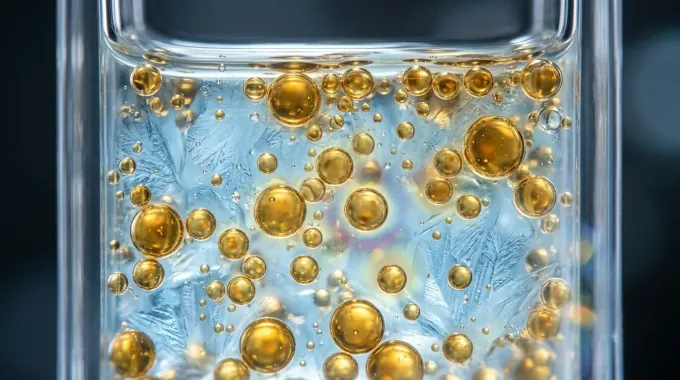
La coalescencia de burbujas es un proceso fisicoquímico irreversible en el que dos o más burbujas de gas dispersas en una matriz líquida o semi-sólida colisionan, adelgazan el film interfacial que las separa hasta su fractura y se fusionan para conformar una única burbuja de volumen superior. Este fenómeno representa una manifestación termodinámica de la minimización de la energía libre interfacial total del sistema coloidal (dG = γ · dA), impulsada por la reducción forzada del área superficial específica (A) a tensión superficial (γ) constante.

En la ciencia de los alimentos y la alta cocina, la coalescencia es la causa primordial del colapso y la tosquedad textural de merengues, masas leudadas, espumas de sifón y bebidas carbonatadas complejas. Transforma microestructuras finas, aterciopeladas y elásticas en distribuciones celulares heterogéneas, macroscópicas y secas, provocando una pérdida inmediata de la palatabilidad, reducción del volumen específico y anulación de la retención aromática volátil atrapada en las celdas de gas.

II. Etimología e Historia Gastronómica

El vocablo deriva del latín 'coalescere', compuesto por el prefijo 'co-' (conjuntamente) y el incoativo 'alescere' (crecer o alimentarse), denotando el acto de fundirse dos entidades en una sola. Su formalización matemática y fisicoquímica arrancó con los trabajos de Lord Rayleigh y J. Willard Gibbs a finales del siglo XIX, quienes elucidaron el papel de la elasticidad de película interfacial y la tensión superficial dinámica en la resistencia coloidal.

En el contexto culinario, científicos pioneros de la École de Gastronomie Moléculaire como Hervé This estudiaron experimentalmente la coalescencia interfacial en mousses y soufflés durante los años 90. Estos análisis demostraron que la cinética de coalescencia en cocina no depende únicamente de la viscosidad global de la preparación, sino de la velocidad con la que los surfactantes anfipáticos (como las lipoproteínas de la yema de huevo o las globulinas del suero lácteo) se reorganizan y reabsorben dinámicamente sobre la película deformada para restaurar el gradiente de Marangoni.


III. Ciencia Culinaria y Bioquímica

El mecanismo cinético de la coalescencia transcurre a través de tres etapas secuenciales: colisión o aproximación mutua de burbujas, drenaje hidrodinámico del film líquido intermedio hasta un espesor metaestable crítico (hcrit ≈ 10 a 30 nm), y el desarrollo de fluctuaciones térmicas capilares u ondas superficiales inestables que culminan en la ruptura espontánea de la membrana. La probabilidad de ruptura está contrarrestada por el módulo de elasticidad de dilatación superficial de Gibbs-Marangoni (E = dγ / d ln A), donde cualquier estiramiento local de la lámina incrementa localmente la tensión superficial (γ), generando un flujo de retorno de disolvente y surfactante desde las zonas circundantes que repara activamente la película antes de su perforación.

La cinética de coalescencia se describe cuantitativamente mediante modelos de colisión de Smoluchowski modificados para dispersiones con barrera energética, donde la tasa de agregación dN/dt = -kc · N² se ve amortiguada si existe una energía de activación estérica o electrostática (ΔG*). En matrices ricas en lípidos neutros (triglicéridos libres desestabilizados), estos actúan como agentes 'antiespumantes' intrínsecos: ingresan en la interfase líquido-aire, exhiben un coeficiente de penetración y extensión positivo (coeficiente de Harkins S > 0) y disuelven o desplazan localmente la película viscoelástica proteica, provocando la ruptura fulminante por coalescencia en milisegundos.

IV. Protocolo de Ejecución y Precisión Técnica

Para prevenir la coalescencia en sistemas emulsionados y aireados de alta cocina (ej. ganaches montadas saladas o espumas cítricas deshidratadas), establecer un protocolo estricto de estabilización interfacial macromolecular. Disolver un complejo sinérgico de proteínas y polisacáridos: 25 g/kg de aislado de proteína de suero lácteo (WPI, pureza > 90%) junto con 1.5 g/kg de hidrocoloides de alta masa molecular como goma garrofín o pectina de bajo metoxilo en fase acuosa tamponada a pH 6.8 con tampón fosfato de potasio 20 mM para maximizar las repulsiones electrostáticas por encima del punto isoeléctrico (pI ≈ 5.1).

Someter la dispersión a un ciclo de ultrasonidos con sonicador digital a una amplitud del 70% durante 180 segundos a 15 °C para despolimerizar agregados y favorecer el desplegamiento conformacional de las cadenas proteicas en la interfase. Incorporar la fase gaseosa a 4 °C mediante un batidor planetario con control de cizalla a 800 rpm o mediante presurización controlada a 6 bar en sifón. Evaluar la resistencia a la coalescencia tomando microfotografías directas con microscopio óptico de platina termostatizada a 25 °C a intervalos de 10 minutos para cuantificar el diámetro medio de Sauter (d32) de las burbujas; un incremento en d32 inferior al 5% tras 1 hora certifica la estabilidad coloidal de la preparación.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Incorporar grasas neutras líquidas (como aceites esenciales o triglicéridos fundidos) sin emulsión previa en un merengue o espuma proteica; los lípidos libres penetran la lámina interfacial, reducen la elasticidad de Gibbs a cero y producen coalescencia instantánea masiva durante el batido.

Error #2

Ajustar el pH de una espuma de claras de huevo o albúmina exactamente a su punto isoeléctrico (pH 4.6 - 4.8); a carga neta nula (potencial zeta ≈ 0 mV), las proteínas se autoagregan tridimensionalmente, suprimen la repulsión electrostática del film y aceleran drásticamente la ruptura de burbujas adyacentes.

Error #3

Manipular o dispensar espumas aireadas con sifón a una temperatura superior a la de transición de fase de los lípidos estabilizadores (> 40 °C en el caso de grasas lácteas); la fluidez extrema de los glóbulos grasos desestabiliza las redes cristalinas protectoras, induciendo coalescencia y colapso de la textura en el emplatado.

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Coeficiente de Partición

Coeficiente de Partición

[ko.e.fiˈθjen.te ðe paɾ.tiˈθjon / loɡ pe]

El coeficiente de partición (comúnmente expresado como P o su logaritmo decimal Log P, o específicamente como el coeficiente de partición octanol-agua K_ow) es una constante físico-química adimensional que mide el equilibrio de concentración de un soluto no ionizado entre dos fases líquidas inmiscibles en estado de equilibrio termodinámico. Representa cuantitativamente la lipofilia o hidrofobicidad relativa de una especie química; un valor de Log P positivo y elevado denota un soluto marcadamente apolar y lipófilo que prefiere solvatarse en la fase orgánica, mientras que un Log P negativo indica un soluto netamente hidrófilo y polar afin a los dominios acuosos. En la ciencia gastronómica de vanguardia, el coeficiente de partición rige de manera inexorable la cinética de liberación de los compuestos bioactivos, pigmentos y moléculas de sabor entre las matrices alimentarias lipídicas y acuosas (emulsiones O/W o W/O). Dicta si una especia, un aceite esencial o un agente colorante difundirá primordialmente hacia los glóbulos grasos de una salsa o si permanecerá en el suero lácteo acuoso, controlando la persistencia retronasal, la velocidad de disolución lingual y la percepción de astringencia o dulzor.

Cristales sub-alfa

Cristales sub-alfa

[kɾisˈta.les subˈal.fa]

Los cristales sub-alfa (sub-α, también referidos en la literatura técnica como formas γ o fases intermedias de súper-enfriamiento criogénico) constituyen un estado estructural altamente metaestable y transitorio en matrices de triacilgliceroles. Esta fase ocurre exclusivamente cuando una grasa fundida es expuesta a velocidades de enfriamiento hiper-rápidas (superiores a 50-100 °C/min) hasta temperaturas criogénicas inferiores a -20 °C o cercanas a la temperatura de transición vítrea (Tg). Estructuralmente, presentan un empaquetamiento lamelar con cadenas hidrocarbonadas prácticamente congeladas en un estado de desorden pseudo-amorfo. En la gastronomía hipermodernista y el tratamiento criogénico de lípidos (mediante inmersión directa en nitrógeno líquido a -196 °C o el uso de rotores criogénicos como el Pacojet en combinación con sales refrigerantes), la fase sub-alfa representa la frontera física donde el crecimiento cristalino es anulado cinéticamente por la viscosidad extrema del medio. Los alimentos grasos procesados en estas condiciones presentan una ausencia casi total de sensaciones granulosas al paladar, fundiendo en boca con una rapidez termodinámica instantánea debido al minúsculo tamaño de los dominios ordenados (escala manométrica < 100 nm).

Cristalización vítrea

Cristalización vítrea

[kɾis.ta.li.saˈsjon ˈbi.tɾe.a]

La vitrificación o estado vítreo es un estado termodinámico metaestable de no-equilibrio en el cual un fluido superenfriado o una solución de carbohidratos concentrada experimenta un incremento exponencial de su viscosidad cinética (>10¹² Pa·s), inmovilizando el desorden molecular traslacional sin adoptar una red periódica cristalina tridimensional. A diferencia de la cristalización estricta (que implica nucleación y crecimiento ordenado con calor latente de fusión), la transición vítrea ocurre a una temperatura crítica (Tg) dependiente de la plasticidad del solvente, consolidando una fase sólida amorfa isotrópica, transparente y frágil. En la alta gastronomía molecular, el control de este estado permite la génesis de vidrios de azúcar, encapsulaciones bioactivas, crujientes liofilizados y caramelos de alta densidad sin recristalización indeseada. Cuando el sistema supera la temperatura de transición vítrea (T > Tg) por absorción higroscópica de vapor de agua (aumento de la actividad de agua, aw) o por elevación térmica, la viscosidad cae abruptamente según la cinética de Williams-Landel-Ferry (WLF), activando la movilidad rotacional del agua plastificante, la pegajosidad interfacial (stickiness) y la eventual cristalización catastrófica del soluto que destruye la textura vítrea característica.

Cruz de Malta

Cruz de Malta

[ˈkɾuθ ðe ˈmal.ta]

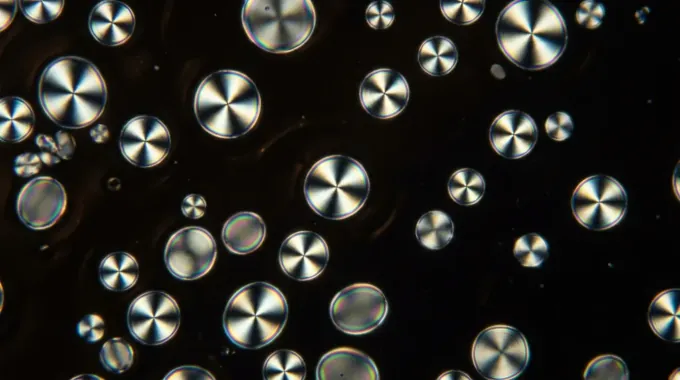
Patrón óptico interferencial de extinción cruciforme característico observado mediante microscopía óptica de polarización (PLM) en gránulos nativos de almidón intactos. Este fenómeno es el resultado directo de la birrefringencia positiva intrínseca exhibida por el empaquetamiento radial y altamente ordenado de las dobles hélices de amilopectina, las cuales configuran una estructura semicristalina cuasi-esférica con anisotropía óptica pronunciada. En gastronomía molecular y ciencia de los alimentos, la desaparición progresiva o súbita de la cruz de Malta define con absoluta exactitud analítica el rango de temperatura de gelatinización (T_o, T_p, T_c, típicamente entre 55 °C y 75 °C según el origen botánico). Su pérdida irreversible marca el colapso del orden mesomorfo y la transición de fase vítrea-cristalina a un gel amorfo viscoelástico, alterando radicalmente la viscosidad cinemática, la transparencia coloidal y la textura final del sistema alimentario.

Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.

Enzimas proteolíticas endógenas

Enzimas proteolíticas endógenas

[enˈzimas pɾoteoˈlitikas enˈdoxenas]

Las enzimas proteolíticas endógenas son biocatalizadores peptídicos preexistentes en el citosol y orgánulos del tejido muscular animal, cuya función post-mortem primaria es la hidrólisis selectiva de uniones peptídicas específicas en proteínas miofibrilares y del citoesqueleto. Las dos familias enzimáticas dominantes en la maduración y terneza cárnica son las calpaínas (cisteín-proteasas neutras dependientes de iones Ca²⁺ citoplasmáticos) y las catepsinas (hidrolasas ácidas de origen lisosomal, destacando las catepsinas B, D, H y L). En gastronomía de precisión y maduración avanzada (dry aging / wet aging), estas enzimas dirigen la proteólisis del citoesqueleto celular degradando titina, nebulina, desmina y troponina T, debilitando la rigidez sarcomérica sin romper masivamente las cadenas gruesas de miosina ni la actina. Esta acción controlada produce un ablandamiento textural exponencial, incrementa el agua retenida por capilaridad y libera pequeños péptidos sapídicos y aminoácidos libres (como glutamato y arginina) inductores de sabor umami de alta intensidad.