Catabolismo del adenosín trifosfato

(C10H16N5O13P3, hidrólisis secuencial de nucleótidos)

Transcripción IPA: [kataβoˈlizmo ðel a.teˈpe]

Locución Fonética · Multilingüe

Pronunciación académica y lectura íntegra de ficha

I. Definición Esencial

El catabolismo del adenosín trifosfato (ATP) post-mortem es la cascada bioquímica de defosforilación y desaminación enzimática que transforma la principal molécula de transferencia energética celular en una serie de nucleótidos, nucleósidos y bases purínicas libres. En el tejido muscular esquelético posmortem, la cesación de la respiración celular aeróbica y el agotamiento de las reservas de fosfocreatina impiden la refosforilación del adenosín difosfato (ADP), forzando el flujo unidireccional de hidrólisis de ATP hacia ADP, adenosín monofosfato (AMP) e inosina monofosfato (IMP). Esta vía enzimática rige el tránsito temporal del rigor mortis y la génesis inicial del perfil de sapidez cárnico y marino.

Desde el prisma molecular gastronómico, este proceso define la ventana cenital de acumulación de mononucleótidos potenciadores del umami. Particularmente, la formación transitoria de IMP actúa de forma sinérgica sobre los receptores heterodiméricos T1R1/T1R3 de las papilas gustativas en presencia de L-glutamato libre, multiplicando la percepción de sabrosura hasta en un factor de 8. La velocidad cinética y la extensión del catabolismo del ATP dependen críticamente del pH intracelular, la temperatura de almacenamiento y el estrés fisiológico previo al sacrificio, determinando la elasticidad miofibrilar, la capacidad de retención de agua (CRA) y la luminosidad superficial del tejido muscular.

II. Etimología e Historia Gastronómica

El adenosín trifosfato fue descubierto de forma independiente en 1929 por el bioquímico alemán Karl Lohmann y por Cyrus Fiske y Yellapragada Subbarow en la Escuela de Medicina de Harvard. Sin embargo, no fue hasta los trabajos seminales de Fritz Lipmann en 1941 cuando se comprendió cabalmente el rol del ATP como moneda de cambio bioenergética y la naturaleza metaestable de sus enlaces fosfoanhídrido de alta energía, hallazgo que le valió el Premio Nobel de Fisiología o Medicina en 1953.

En la ciencia de los alimentos, la correlación entre la degradación posmortem de los nucleótidos de adenina y la palatabilidad cárnica fue formalizada a mediados del siglo XX por investigadores japoneses, destacando los estudios de Shiro Konosu y Eiichi Kodama sobre la fracción no proteica del extracto muscular. En las décadas de 1980 y 1990, figuras como Harold McGee y posteriormente la vanguardia culinaria molecular liderada por Ferran Adrià y Heston Blumenthal incorporaron la monitorización del catabolismo del ATP para optimizar los periodos de maduración controlada (dry-aging y maduración de pescados tipo ikejime), transformando un proceso de degradación bioquímica en un parámetro cuantitativo de excelencia organoléptica.


III. Ciencia Culinaria y Bioquímica

Tras la anoxia tisular, la enzima miosina-ATPasa hidroliza el ATP produciendo ADP y ortofosfato inorgánico (Pi), con una variación de energía libre de Gibbs estándar (ΔG'°) de aproximadamente -30.5 kJ/mol. Inmediatamente, la adenilato quinasa (mioquinasa) cataliza la reacción de transforforilación en equilibrio: 2 ADP ⇌ ATP + AMP (Keq ≈ 1.0). El AMP generado es rápidamente desaminado de forma irreversible por la AMP desaminasa (mioadenilato desaminasa, EC 3.5.4.6) para formar inosina 5'-monofosfato (IMP) y amoníaco libre (NH₃), liberando una entalpía exotérmica (ΔH) que acelera la acidificación intracelular local.

La cinética de la AMP desaminasa presenta cooperatividad alostérica positiva modulada por iones H⁺ y niveles decrecientes de ATP, operando con un pH óptimo cercano a 6.5. A medida que el pH del músculo desciende desde 7.2 hasta su valor isoeléctrico final (pH 5.4 - 5.8 en mamíferos; pH 6.2 - 6.6 en teleósteos), la actividad de la 5'-nucleotidasa mitocondrial y sarcoplásmica desfosforila subsecuentemente el IMP a inosina (HxR) con una constante de Michaelis-Menten (Km) de 0.12 a 0.45 mM. La tasa global de degradación k (días⁻¹) se ajusta a una cinética de pseudo-primer orden dependiente de la temperatura según la ecuación de Arrhenius, donde una disminución de 10 °C reduce la velocidad catabólica a un tercio (Q10 ≈ 2.8 - 3.2), preservando la concentración estequiométrica de IMP antes de su lisis final a hipoxantina.

IV. Protocolo de Ejecución y Precisión Técnica

Para monitorizar y controlar cinéticamente el catabolismo de nucleótidos en músculo esquelético (ej. lomo de atún rojo, Thunnus thynnus, o solomillo bovino), implementar una línea de sacrificio no estresante (ikejime o aturdimiento eléctrico controlado) para mitigar el vaciamiento prematuro de ATP por glicólisis violenta. Registrar el pH inicial a los 15 minutos post-mortem introduciendo un electrodo de inserción para carnes conectado a un pH-metro digital de triple calibración (tampones pH 4.01, 7.00 y 9.21 con compensación automática de temperatura); el pH inicial debe mantenerse estrictamente > 6.90 para evitar acidificación precipitada.

Someter la pieza a un enfriamiento bifásico en cámara frigorífica estática de I+D: fase 1 a 0.5 °C ± 0.2 °C con humedad relativa de 85% durante las primeras 24 horas para retrasar la actividad de la 5'-nucleotidasa; fase 2 a 2.0 °C ± 0.1 °C para estabilizar el pico de IMP (concentración óptima de 4.0 a 6.5 μmol/g de tejido fresco). Medir la absorbancia espectrofotométrica del extracto desproteinizado con ácido perclórico a 250 nm y 260 nm cada 48 horas mediante espectrofotómetro UV-Vis para cuantificar el ratio de nucleótidos de adenina residuales frente a purinas libres, finalizando la maduración en el punto cinético máximo de IMP antes de la acumulación crítica de hipoxantina.

Errores Críticos a Evitar en Cocina y Cata

Error #1

Inducción de cold shortening (acortamiento por frío) al enfriar el músculo por debajo de 10 °C mientras el ATP intracelular es superior a 1 μmol/g y el pH > 6.2, provocando una liberación masiva de Ca²⁺ del retículo sarcoplásmico, contracción irreversible extrema y pérdida de hasta un 35% de capacidad de retención de agua (sinéresis miofibrilar masiva).

Error #2

Someter al animal a estrés agudo perimortem (combate en la captura o transporte prolongado), induciendo una hidrólisis anticipada y descontrolada de ATP en vida que agota el sustrato para la formación de IMP y precipita un estado PSE (pálido, blando y exudativo) con desnaturalización ácida prematura de miosina.

Error #3

Mantener la temperatura de maduración por encima de 4.0 °C durante las primeras 72 horas, activando desproporcionadamente la 5'-nucleotidasa sarcoplásmica que convierte velozmente el IMP en inosina e hipoxantina amarga sin permitir la fijación del pico umami en equilibrio organoléptico.

Instrumental y Utensilios Asociados

Términos Hermanos en Ciencia y Química del Alimento

Explorar categoría
Coacervación compleja

Coacervación compleja

[ko.a.seɾ.βaˈsjon komˈple.xa]

La coacervación compleja es un fenómeno termodinámico de separación asociativa de fases líquido-líquido que ocurre espontáneamente en soluciones que contienen dos o más biopolímeros hidrófilos con cargas netas opuestas (típicamente una proteína anfótera y un polisacárido aniónico). El sistema se separa en dos fases líquidas inmiscibles en equilibrio: una fase densa, viscosa y concentrada en el complejo macromolecular denominada 'coacervado' (o fase coacervada), y una fase acuosa sobrenadante altamente diluida, prácticamente desprovista de polímeros. En la gastronomía de vanguardia y la biofísica de texturas, la coacervación compleja constituye el mecanismo biofísico de referencia para la microencapsulación sinérgica de moléculas aromáticas volátiles, aceites esenciales termosensibles y lípidos hidrófobos, protegiéndolos contra la oxidación y degradación térmica. Asimismo, modula de manera determinante la astringencia, la untuosidad y la sensación en boca (mouthfeel) de emulsiones fluidas, néctares y salsas mediante el control micrométrico de gotas suspendidas de coacervado que mimetizan la lubricidad de las partículas de grasa sin aportar densidad calórica.

Coeficiente de Partición

Coeficiente de Partición

[ko.e.fiˈθjen.te ðe paɾ.tiˈθjon / loɡ pe]

El coeficiente de partición (comúnmente expresado como P o su logaritmo decimal Log P, o específicamente como el coeficiente de partición octanol-agua K_ow) es una constante físico-química adimensional que mide el equilibrio de concentración de un soluto no ionizado entre dos fases líquidas inmiscibles en estado de equilibrio termodinámico. Representa cuantitativamente la lipofilia o hidrofobicidad relativa de una especie química; un valor de Log P positivo y elevado denota un soluto marcadamente apolar y lipófilo que prefiere solvatarse en la fase orgánica, mientras que un Log P negativo indica un soluto netamente hidrófilo y polar afin a los dominios acuosos. En la ciencia gastronómica de vanguardia, el coeficiente de partición rige de manera inexorable la cinética de liberación de los compuestos bioactivos, pigmentos y moléculas de sabor entre las matrices alimentarias lipídicas y acuosas (emulsiones O/W o W/O). Dicta si una especia, un aceite esencial o un agente colorante difundirá primordialmente hacia los glóbulos grasos de una salsa o si permanecerá en el suero lácteo acuoso, controlando la persistencia retronasal, la velocidad de disolución lingual y la percepción de astringencia o dulzor.

Cristales sub-alfa

Cristales sub-alfa

[kɾisˈta.les subˈal.fa]

Los cristales sub-alfa (sub-α, también referidos en la literatura técnica como formas γ o fases intermedias de súper-enfriamiento criogénico) constituyen un estado estructural altamente metaestable y transitorio en matrices de triacilgliceroles. Esta fase ocurre exclusivamente cuando una grasa fundida es expuesta a velocidades de enfriamiento hiper-rápidas (superiores a 50-100 °C/min) hasta temperaturas criogénicas inferiores a -20 °C o cercanas a la temperatura de transición vítrea (Tg). Estructuralmente, presentan un empaquetamiento lamelar con cadenas hidrocarbonadas prácticamente congeladas en un estado de desorden pseudo-amorfo. En la gastronomía hipermodernista y el tratamiento criogénico de lípidos (mediante inmersión directa en nitrógeno líquido a -196 °C o el uso de rotores criogénicos como el Pacojet en combinación con sales refrigerantes), la fase sub-alfa representa la frontera física donde el crecimiento cristalino es anulado cinéticamente por la viscosidad extrema del medio. Los alimentos grasos procesados en estas condiciones presentan una ausencia casi total de sensaciones granulosas al paladar, fundiendo en boca con una rapidez termodinámica instantánea debido al minúsculo tamaño de los dominios ordenados (escala manométrica < 100 nm).

Cristalización vítrea

Cristalización vítrea

[kɾis.ta.li.saˈsjon ˈbi.tɾe.a]

La vitrificación o estado vítreo es un estado termodinámico metaestable de no-equilibrio en el cual un fluido superenfriado o una solución de carbohidratos concentrada experimenta un incremento exponencial de su viscosidad cinética (>10¹² Pa·s), inmovilizando el desorden molecular traslacional sin adoptar una red periódica cristalina tridimensional. A diferencia de la cristalización estricta (que implica nucleación y crecimiento ordenado con calor latente de fusión), la transición vítrea ocurre a una temperatura crítica (Tg) dependiente de la plasticidad del solvente, consolidando una fase sólida amorfa isotrópica, transparente y frágil. En la alta gastronomía molecular, el control de este estado permite la génesis de vidrios de azúcar, encapsulaciones bioactivas, crujientes liofilizados y caramelos de alta densidad sin recristalización indeseada. Cuando el sistema supera la temperatura de transición vítrea (T > Tg) por absorción higroscópica de vapor de agua (aumento de la actividad de agua, aw) o por elevación térmica, la viscosidad cae abruptamente según la cinética de Williams-Landel-Ferry (WLF), activando la movilidad rotacional del agua plastificante, la pegajosidad interfacial (stickiness) y la eventual cristalización catastrófica del soluto que destruye la textura vítrea característica.

Cruz de Malta

Cruz de Malta

[ˈkɾuθ ðe ˈmal.ta]

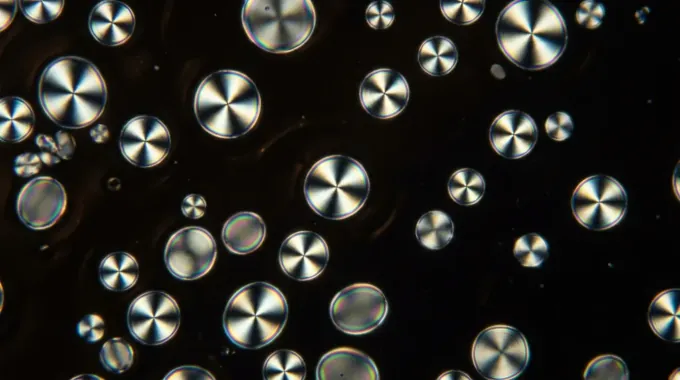
Patrón óptico interferencial de extinción cruciforme característico observado mediante microscopía óptica de polarización (PLM) en gránulos nativos de almidón intactos. Este fenómeno es el resultado directo de la birrefringencia positiva intrínseca exhibida por el empaquetamiento radial y altamente ordenado de las dobles hélices de amilopectina, las cuales configuran una estructura semicristalina cuasi-esférica con anisotropía óptica pronunciada. En gastronomía molecular y ciencia de los alimentos, la desaparición progresiva o súbita de la cruz de Malta define con absoluta exactitud analítica el rango de temperatura de gelatinización (T_o, T_p, T_c, típicamente entre 55 °C y 75 °C según el origen botánico). Su pérdida irreversible marca el colapso del orden mesomorfo y la transición de fase vítrea-cristalina a un gel amorfo viscoelástico, alterando radicalmente la viscosidad cinemática, la transparencia coloidal y la textura final del sistema alimentario.

Enlaces de hidrógeno

Enlaces de hidrógeno

[enˈlaθes ðe iˈðɾoχeno]

El enlace de hidrógeno es una interacción electrostática atractiva dipolo-dipolo no covalente que se establece entre un átomo de hidrógeno unido covalentemente a un elemento altamente electronegativo (típicamente oxígeno, nitrógeno o flúor) y un par de electrones solitarios de otro átomo electronegativo adyacente. En sistemas bioalimentarios acuosos, presenta una longitud de enlace promedio de 0.17 a 0.20 nm y una energía de disociación que oscila entre 8 y 40 kJ/mol (2 a 10 kcal/mol), situándose en una magnitud intermedia que otorga una extrema plasticidad dinámica a las macromoléculas nativas. En gastronomía de vanguardia y física de polímeros culinarios, los enlaces de hidrógeno rigen la viscoelasticidad de geles termorreversibles (como agar-agar, gelatina y almidón retrogradado), la hidratación macromolecular y la estabilización estructural secundaria de proteínas (hélices alfa y láminas beta). Su rotura cooperativa por calor por encima de transiciones conformacionales específicas conduce a la fluidificación térmica de matrices coloidales, mientras que su reconstitución durante el atemperado o enfriamiento controla fenómenos críticos como la gificación elástica, la viscosidad intrínseca y la retención neta de agua libre en hidrogeles.